16S基本统计分析
前言
TIP
16S_basic_statistics 模块专注于宿主单细胞转录组与单细胞微生物组数据的联合分析。通过将单细胞微生物检出矩阵(门、纲、目、科、属等层级)整合到宿主单细胞(Seurat)对象中,该模块不仅能实现多维度的基础统计与可视化、支持特定目标菌(bac_list)的定向追踪,更提供了进一步的微生物-宿主关联分析——通过统计学方法筛选显著富集的候选核心微生物,并结合宿主转录组探究带菌状态对靶细胞微环境和功能通路的影响。
越来越多的研究认识到微生物是肿瘤等疾病微环境的重要组成部分,例如肠道微生物群可通过促进树突状细胞(DC)成熟激活远端肿瘤微环境中的抗原特异性 T 细胞,增强抗肿瘤免疫。SeekSoul Online 云平台的 16S_basic_statistics 模块正是为此打造:它能自动处理阿里云 OSS 微生物检出矩阵数据的解冻与下载,自动完成矩阵合并、相对丰度计算、候选菌筛选、宿主差异与富集分析、UMAP 降维展示以及报告生成,大幅降低“宿主-微生物”关联性研究的生信门槛。
16S基本统计理论基础
核心原理
- 状态校验与矩阵下载:模块会自动解析
sample_list_info传入的16S矩阵 OSS 路径,并在后台智能校验文件的冷归档(ColdArchive)状态。若处于冻结状态,将自动发起 Restore 并等待解冻完成后并行下载,确保后续分析数据的完整性。 - 多模态数据整合:读取基础单细胞转录组数据文件,将下载的单细胞微生物检出矩阵作为独立的 Assay 追加到 Seurat 对象中,输出统一包含宿主表达与微生物丰度的整合后 RDS。
- 多层级基础统计:模块内置强大的分层逻辑,依次在**全局(Global)、细胞类型(CellType)、以及样本(Sample)或实验分组(Group,若用户指定)**维度上进行计算。
- 丰度与阳性率计算:对检出的所有菌按相对丰度进行排序,默认筛选出 Top 10 菌进行可视化,计算各个维度下的细胞阳性率和相对丰度。
- 微生物-宿主互作挖掘:采用 Fisher 精确检验(Fisher's exact test)与 Wilcoxon 秩和检验(Wilcoxon rank-sum test),筛选在特定靶细胞或分组中显著富集的候选核心微生物;随后结合转录组数据,通过寻找阳性与阴性细胞间的差异表达基因(DEGs)并进行通路富集,探究带菌状态对宿主细胞微环境的影响。
- 靶标菌定向提取:若用户指定了目标菌列表(
bac_list),模块将在上述所有层级中单独提取目标菌的统计结果,生成汇总表格与特征分布图。 - 自动化报告渲染:根据传入参数的组合(如是否有分组、是否有
bac_list),动态加载相应的子模块,生成可交付的 HTML 网页报告。
关键统计指标
- Positive_Cells:当前统计范围内,检测到该菌(UMI > 0)的宿主单细胞数量。
- Total_Cells:当前统计范围内的所有宿主单细胞总数。
- Infection_Rate:该菌感染率(%),计算公式为
(Positive_Cells / Total_Cells) * 100。 - Microbe_UMI:该菌的总 UMI,即属于该菌的 UMI 计数总和。
- Total_Microbe_UMI:当前统计范围内,所有被检测到的菌的 UMI 计数总和。
- Relative_Abundance:该菌的相对丰度(%),计算公式为
(Microbe_UMI / Total_Microbe_UMI) * 100。 - Fisher 精确检验评估:将“微生物检出(阳性) vs 未检出(阴性)”与“目标靶细胞 vs 其他细胞”构成 2×2 列联表,计算并返回
p_val、Odds_Ratio以及Target_Pos(目标细胞阳性数)等相关指标。 - 差异表达与功能富集:在筛选宿主差异表达基因(DEGs)时,默认采用
logfc.threshold = 0.25作为阈值。筛选后将统一执行 GO、KEGG、Reactome 通路富集,绘制富集条形图并输出完整的统计表格。
SeekSoul Online 云平台操作指南
分析前准备
TIP
- 建议上游已完成标准的质控、降维、聚类与细胞类型注释(如
CellAnnotation),并且metadata 的列名与内容请勿包含中文或特殊字符(&、空格等),否则流程可能失败。 - 若需进行分组分析(如 Tumor vs Normal),请确保在 metadata 中存在对应的分组列,且填写的分组对比名称正确。
- 目标菌列表文件(如
bac_list.txt),以换行符分隔,即要求每行一个菌名,并带有分类层级前缀(如g-Rheinheimera,f-Acetobacteraceae)。
参数详解
下表列出云平台16S_basic_statistics模块的主要参数与说明:
| 界面参数 | 说明 |
|---|---|
| 任务名称 | 本次任务名称,需以英文开头,可含中文/数字/下划线,必填。 |
| 分组因子 | metadata 中的细胞注释列名(如 CellAnnotation),必填。 |
| 细胞类型 | 需要纳入分析的具体细胞类型(如 T cell、NK cell、DC 等),必填。 |
| 样本信息 | 要分析的样本信息,16S层级(如phylum,class,order,family,genus)及对应16S检出矩阵路径,必填。 |
| 分组比较 | 定义需要进行比较分析的组合信息,非必填。 |
a. 拆分因子 | 用于定义比较组合的标签(如 Group)。 |
b. 处理组 | 处理组名。 |
c. 对照组 | 对照组名。 |
| bac_list | 指定菌bac_list.txt,每行一个菌名,并带有分类层级前缀(如 g-Rheinheimera, f-Acetobacteraceae),非必填。 |
| 备注 | 自定义备注信息。 |
操作流程
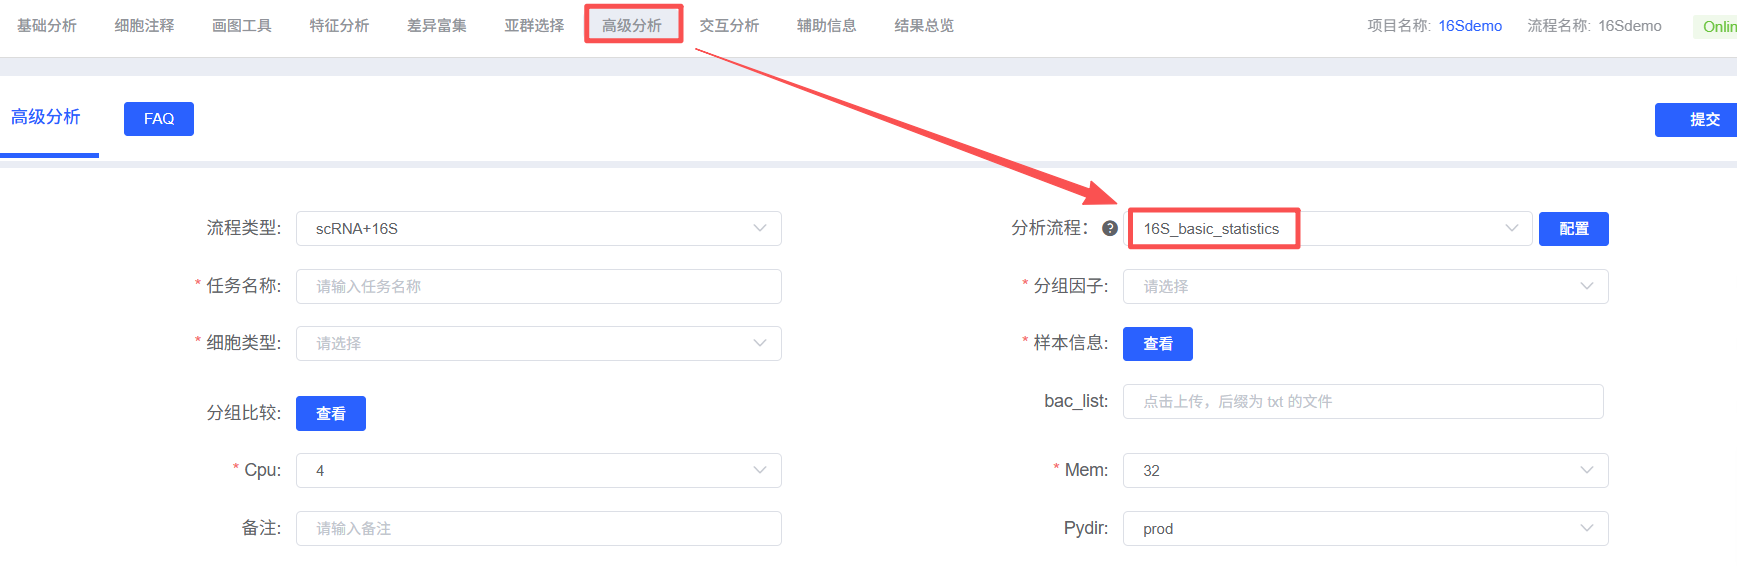
- 进入分析模块:在云平台“高级分析”中选择“16S_basic_statistics”。
- 创建任务:填写“任务名称”。
- 配置输入:选择“样本信息”和16S层级;如有特定关注的菌,请上传
bac_list文件。 - 定义对象:设置“分组因子”和“细胞类型”;如需比较,配置“分组比较”。
- 提交与等待:确认参数后提交任务,等待计算完成。
- 下载与查看:在任务列表下载报告与结果文件。
结果解读
16S_basic_statistics 的分析报告包含丰富的图表和数据文件,以下是对核心结果的详细解读。
1. 16S 基本统计和分布概览(全局为例)
1.1 微生物总体分布 (2×2 UMAP)
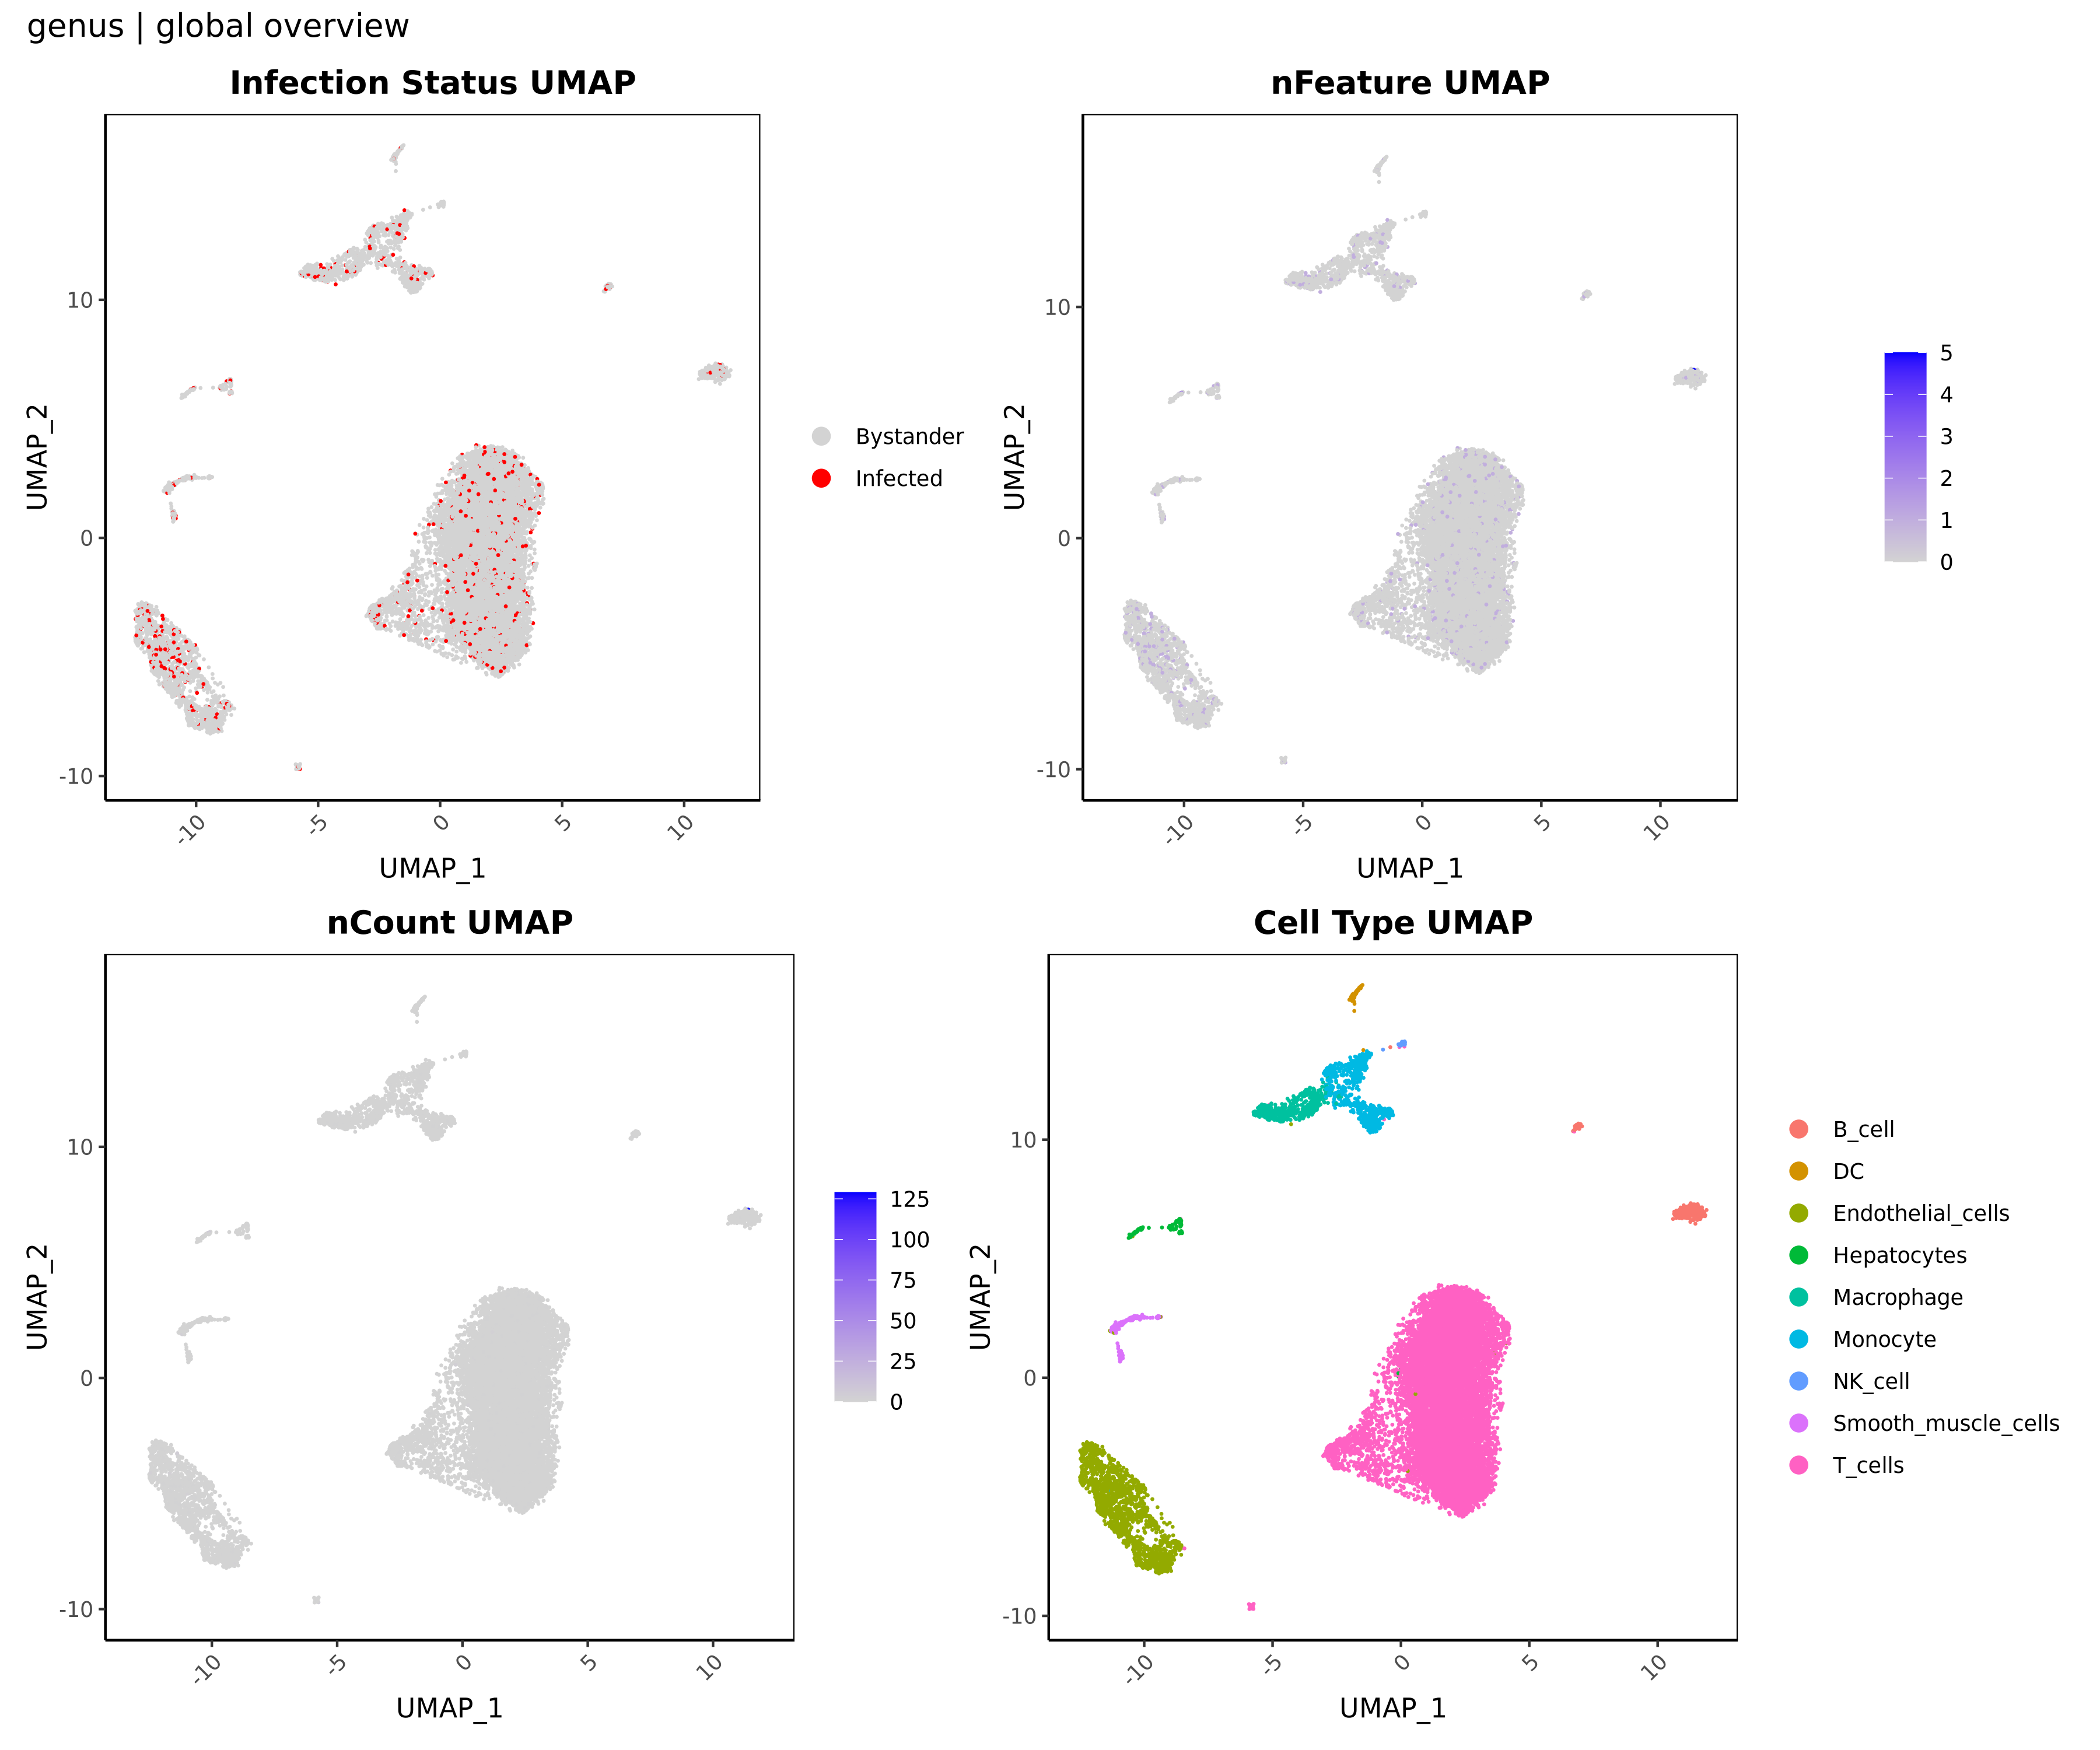
- 图表解读:每个点代表一个单细胞。四张子图分别展示:微生物感染状态(红色为阳性细胞,灰色为阴性细胞);微生物种类数(nFeature,颜色越蓝表示细胞内检出的菌种类越多);微生物总 UMI 计数(nCount,颜色越蓝表示微生物丰度越高);背景宿主细胞的整体 UMAP 分布景观。
- 分析要点:综合观察四张子图,可从宏观层面判断微生物信号是否倾向于聚集在特定的宿主细胞群中,为后续针对性分析提供线索。
💡 多维度支持:全局维度下用于建立数据的整体认知;切换至细胞类型、样本或分组维度时,该图将自动聚焦于对应子集,揭示微生物在特定微环境下的分布特征。
1.2 群落相对丰度堆叠图(Top 10 微生物)
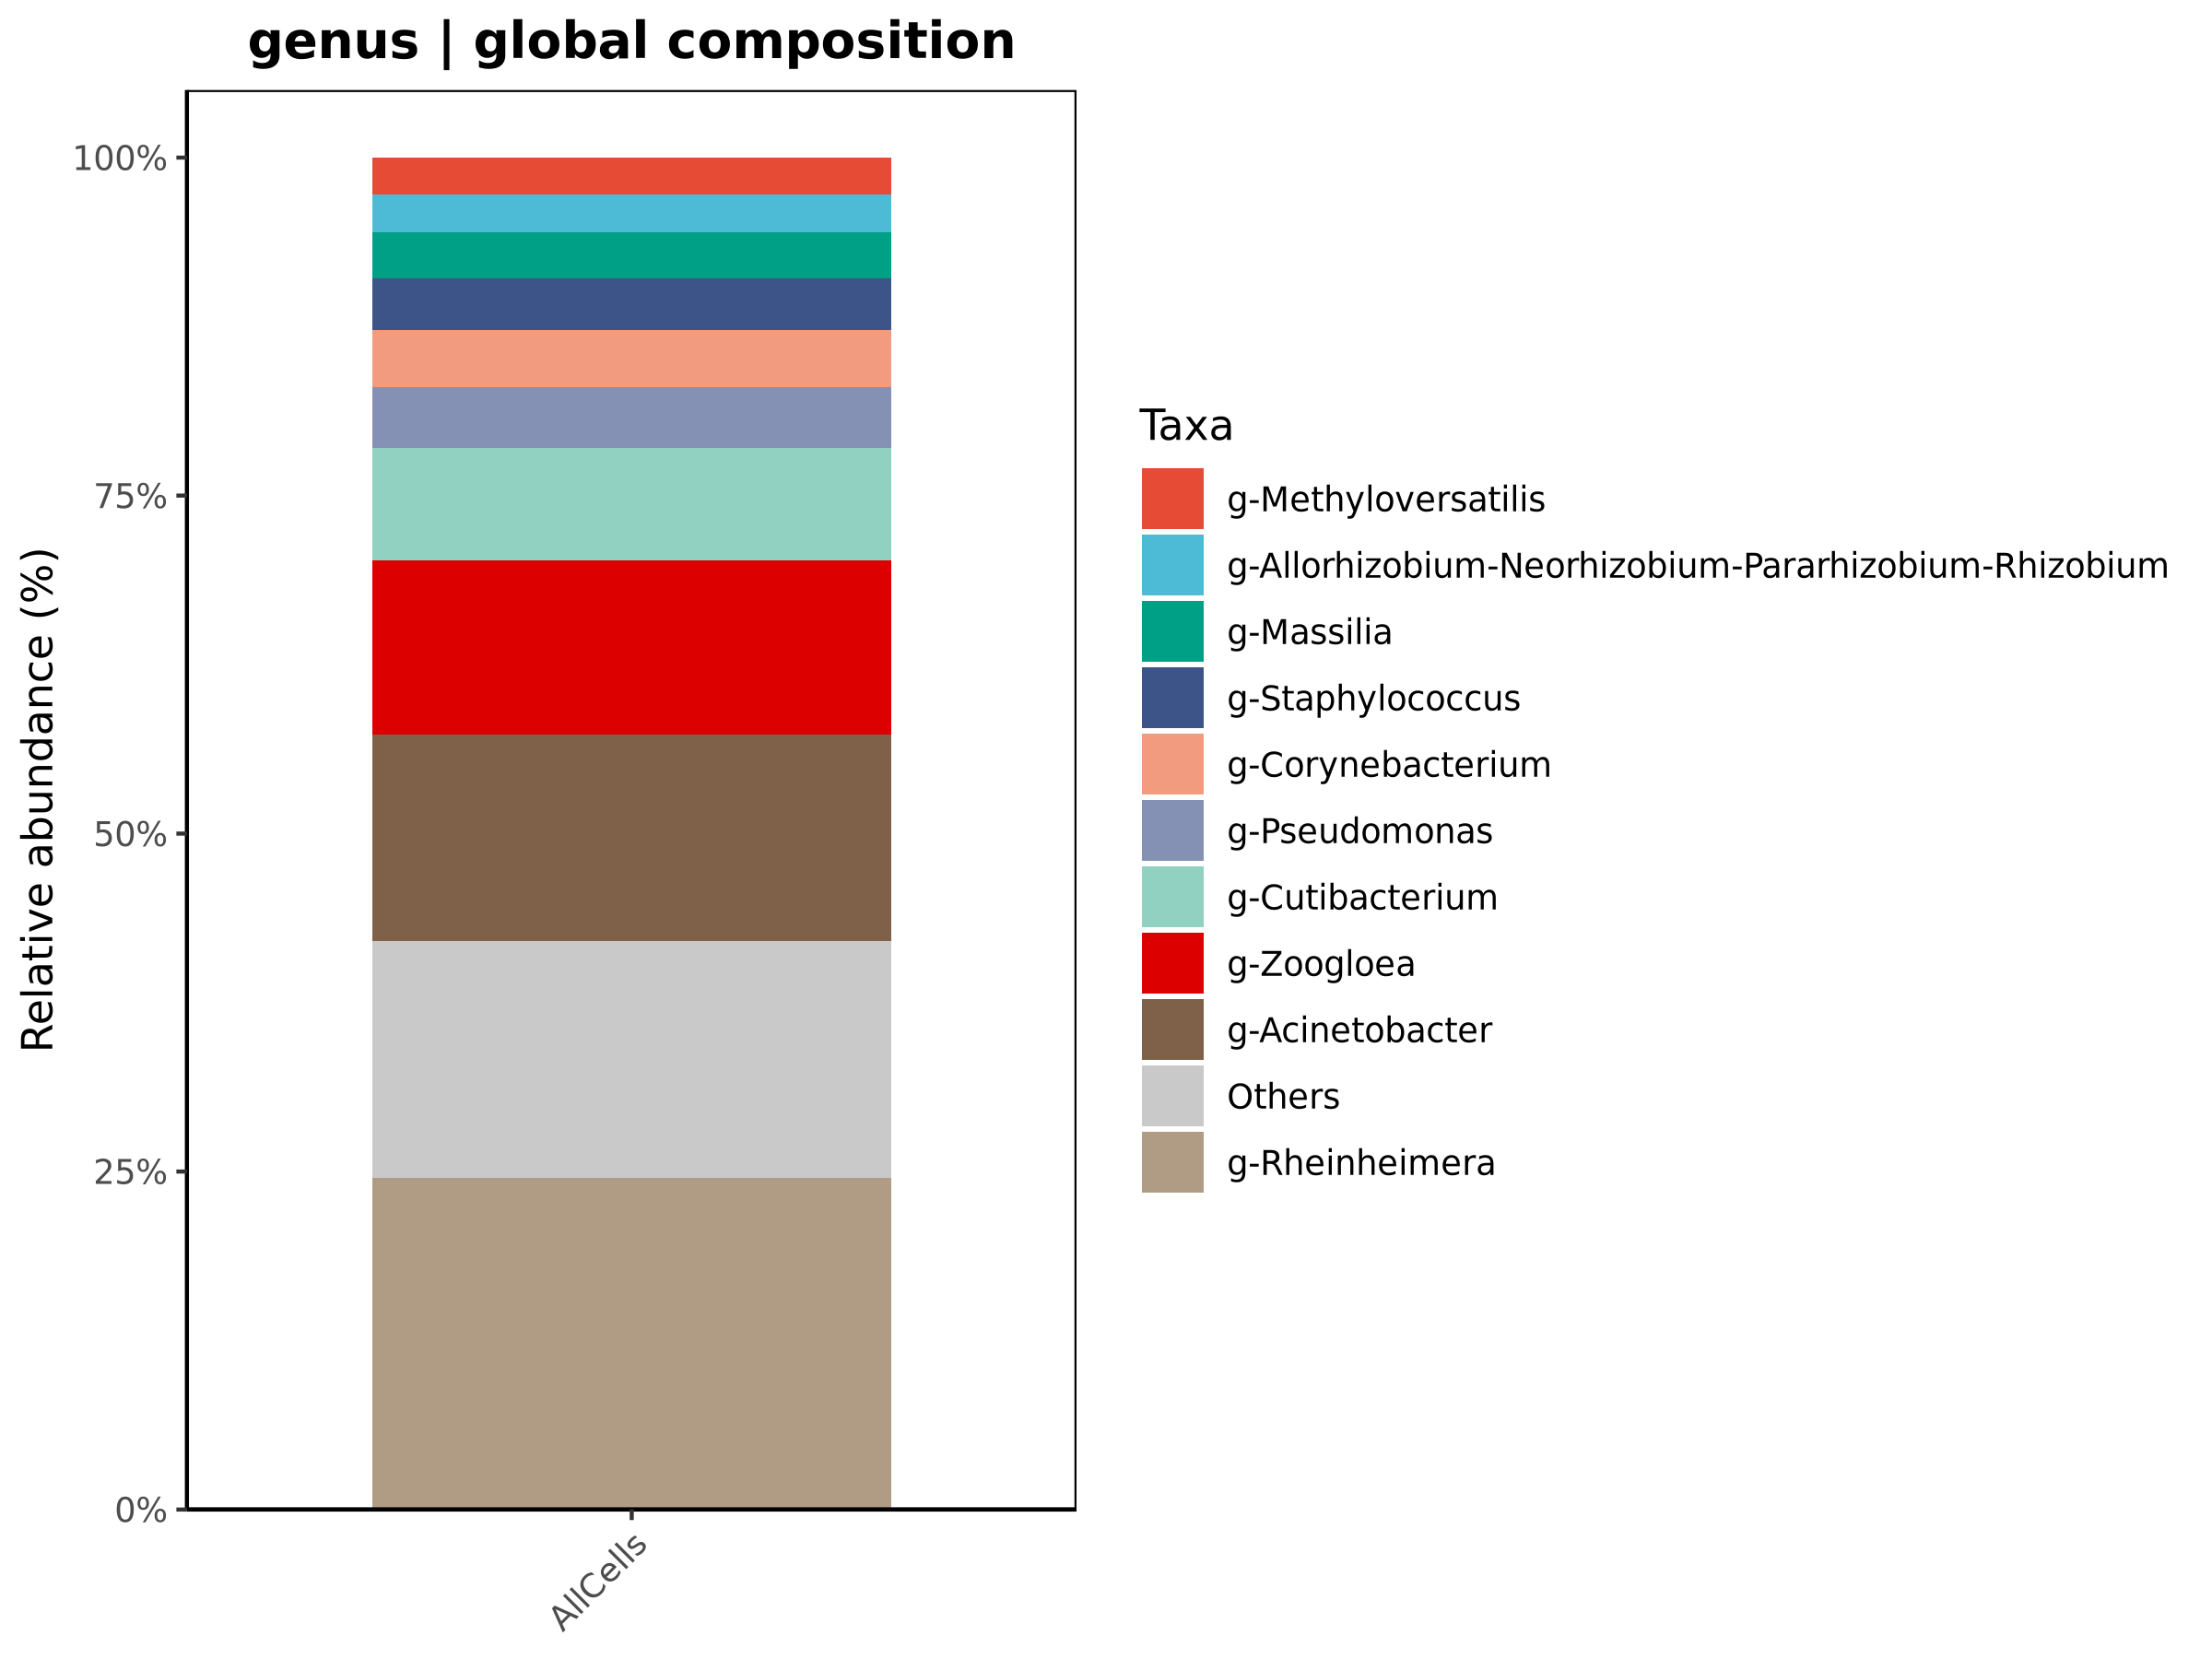
- 图表解读:横轴为统计单元(全局细胞/细胞类型/样本/分组),纵轴为微生物的相对丰度百分比(%),不同颜色区块对应不同的菌群。
- 分析要点:通过颜色区块的相对比例大小,可直观比较不同统计单元下微生物群落结构的组成特点与差异。
💡 多维度支持:既可以查看全局水平的总体菌群构成,也可以聚焦于特定靶细胞(如巨噬细胞)内部的群落结构,或横向比较不同疾病分组间的菌群组成差异。
1.3 单个 Top 菌靶向分布 (2×2 UMAP)
- 图表解读:每张图针对一个优势菌进行展示,包含四个子图:上方左图,该菌在单细胞内的 UMI 表达量(颜色越红表示丰度越高);上方右图,该菌的阳性/阴性细胞分布(红色为阳性,灰色为阴性),下方左图:该菌在不同细胞类型中的细胞阳性率与相对丰度柱状图;下方右图:该菌在不同样本中的细胞阳性率与相对丰度柱状图。
- 分析要点:重点关注下方两张柱状图。若某一细胞类型或样本对应的柱子显著高于其他,提示该菌可能对特定宿主亚群存在侵染偏好,或在特定疾病样本中发生了显著富集。
💡 多维度支持:用于揭示特定菌株侵染宿主细胞的天然偏好性。例如在细胞类型维度下,可直观对比同一菌株在不同疾病样本中的检出差异与丰度波动。
2. 微生物-宿主关联分析
2.1 核心微生物筛选(分组模式)
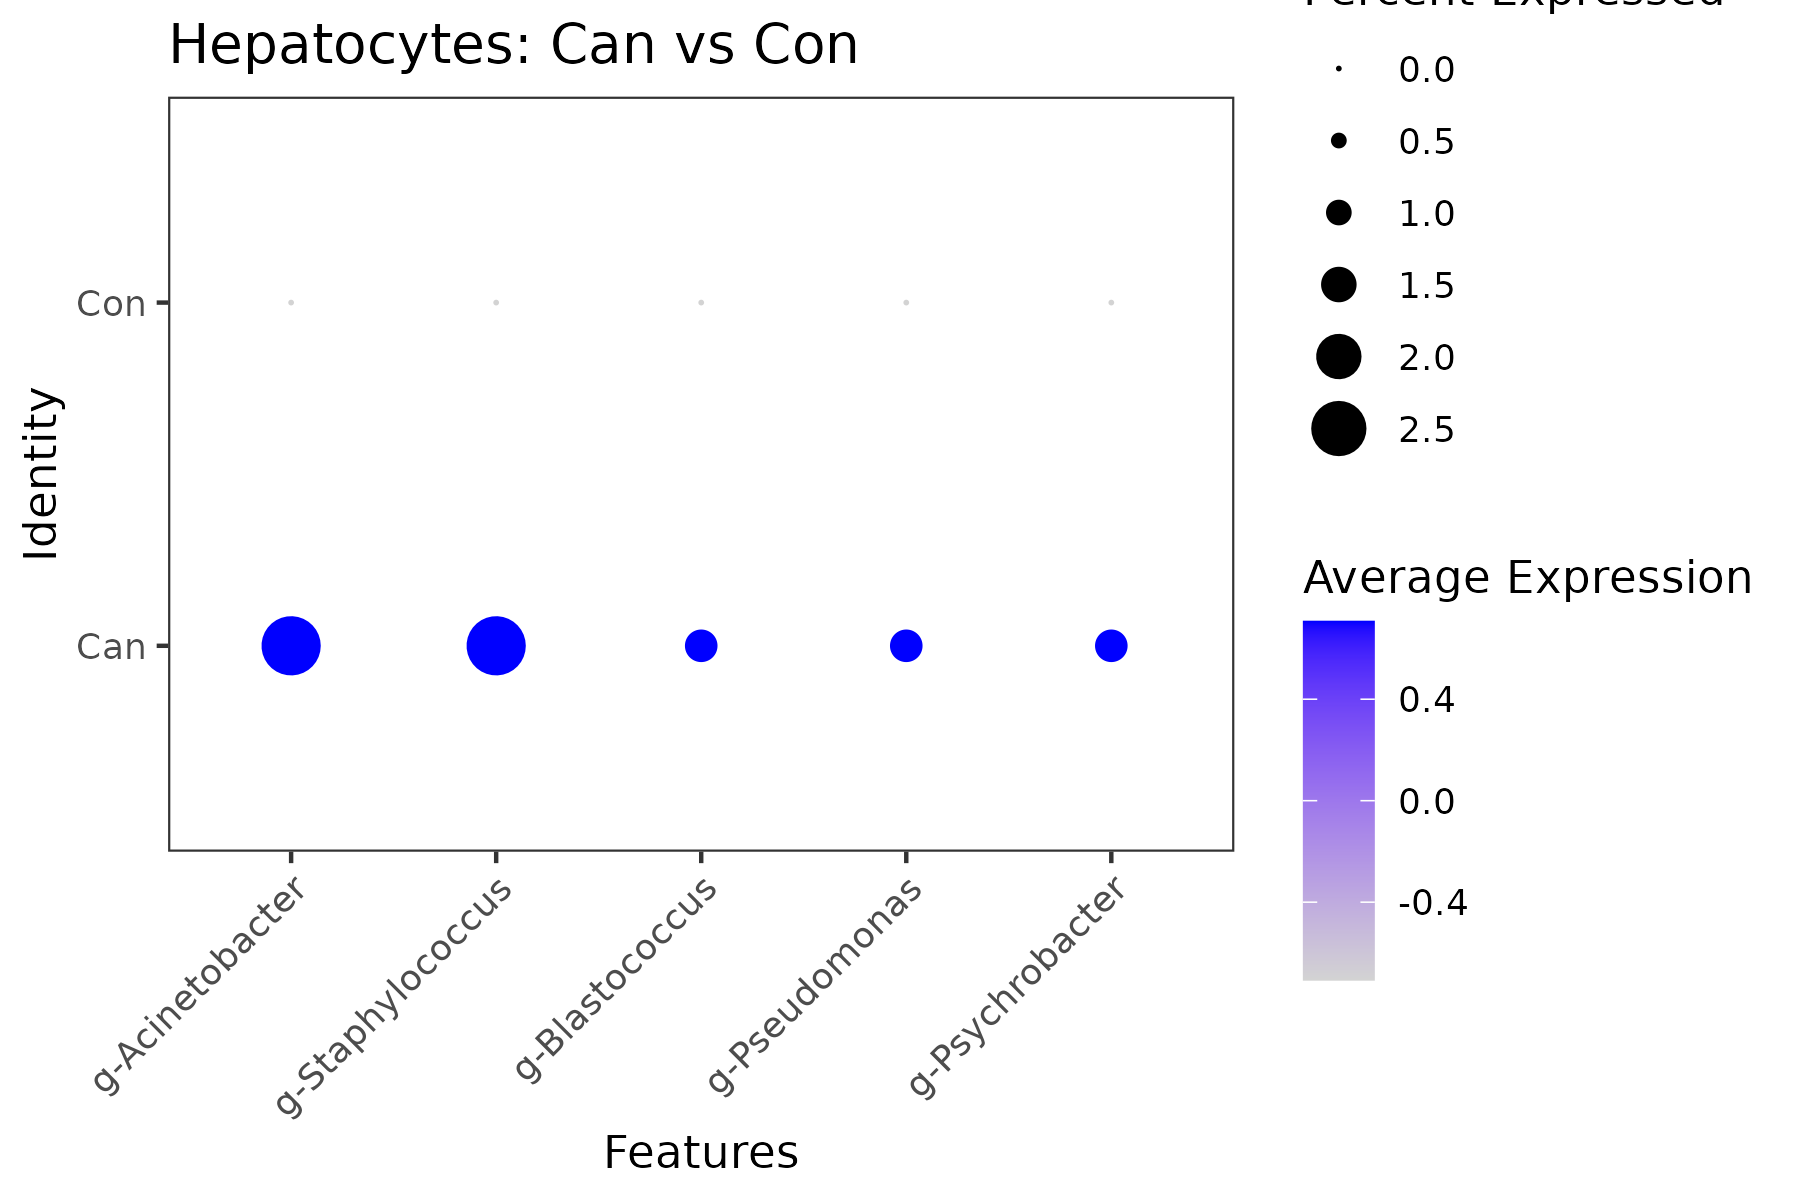
- 图表解读:横轴为筛选出的候选微生物,纵轴为对比分组(如疾病组 Can 与对照组 Con)。点的大小代表该菌在对应分组中的细胞阳性率,颜色深浅代表该菌的平均丰度(颜色越蓝表示丰度越高)。
- 分析要点:优先关注在特定分组中点显著增大且颜色明显加深的微生物——这类菌在该分组中同时具有高阳性率和高丰度,提示其可能是驱动疾病微环境演化的关键节点微生物。
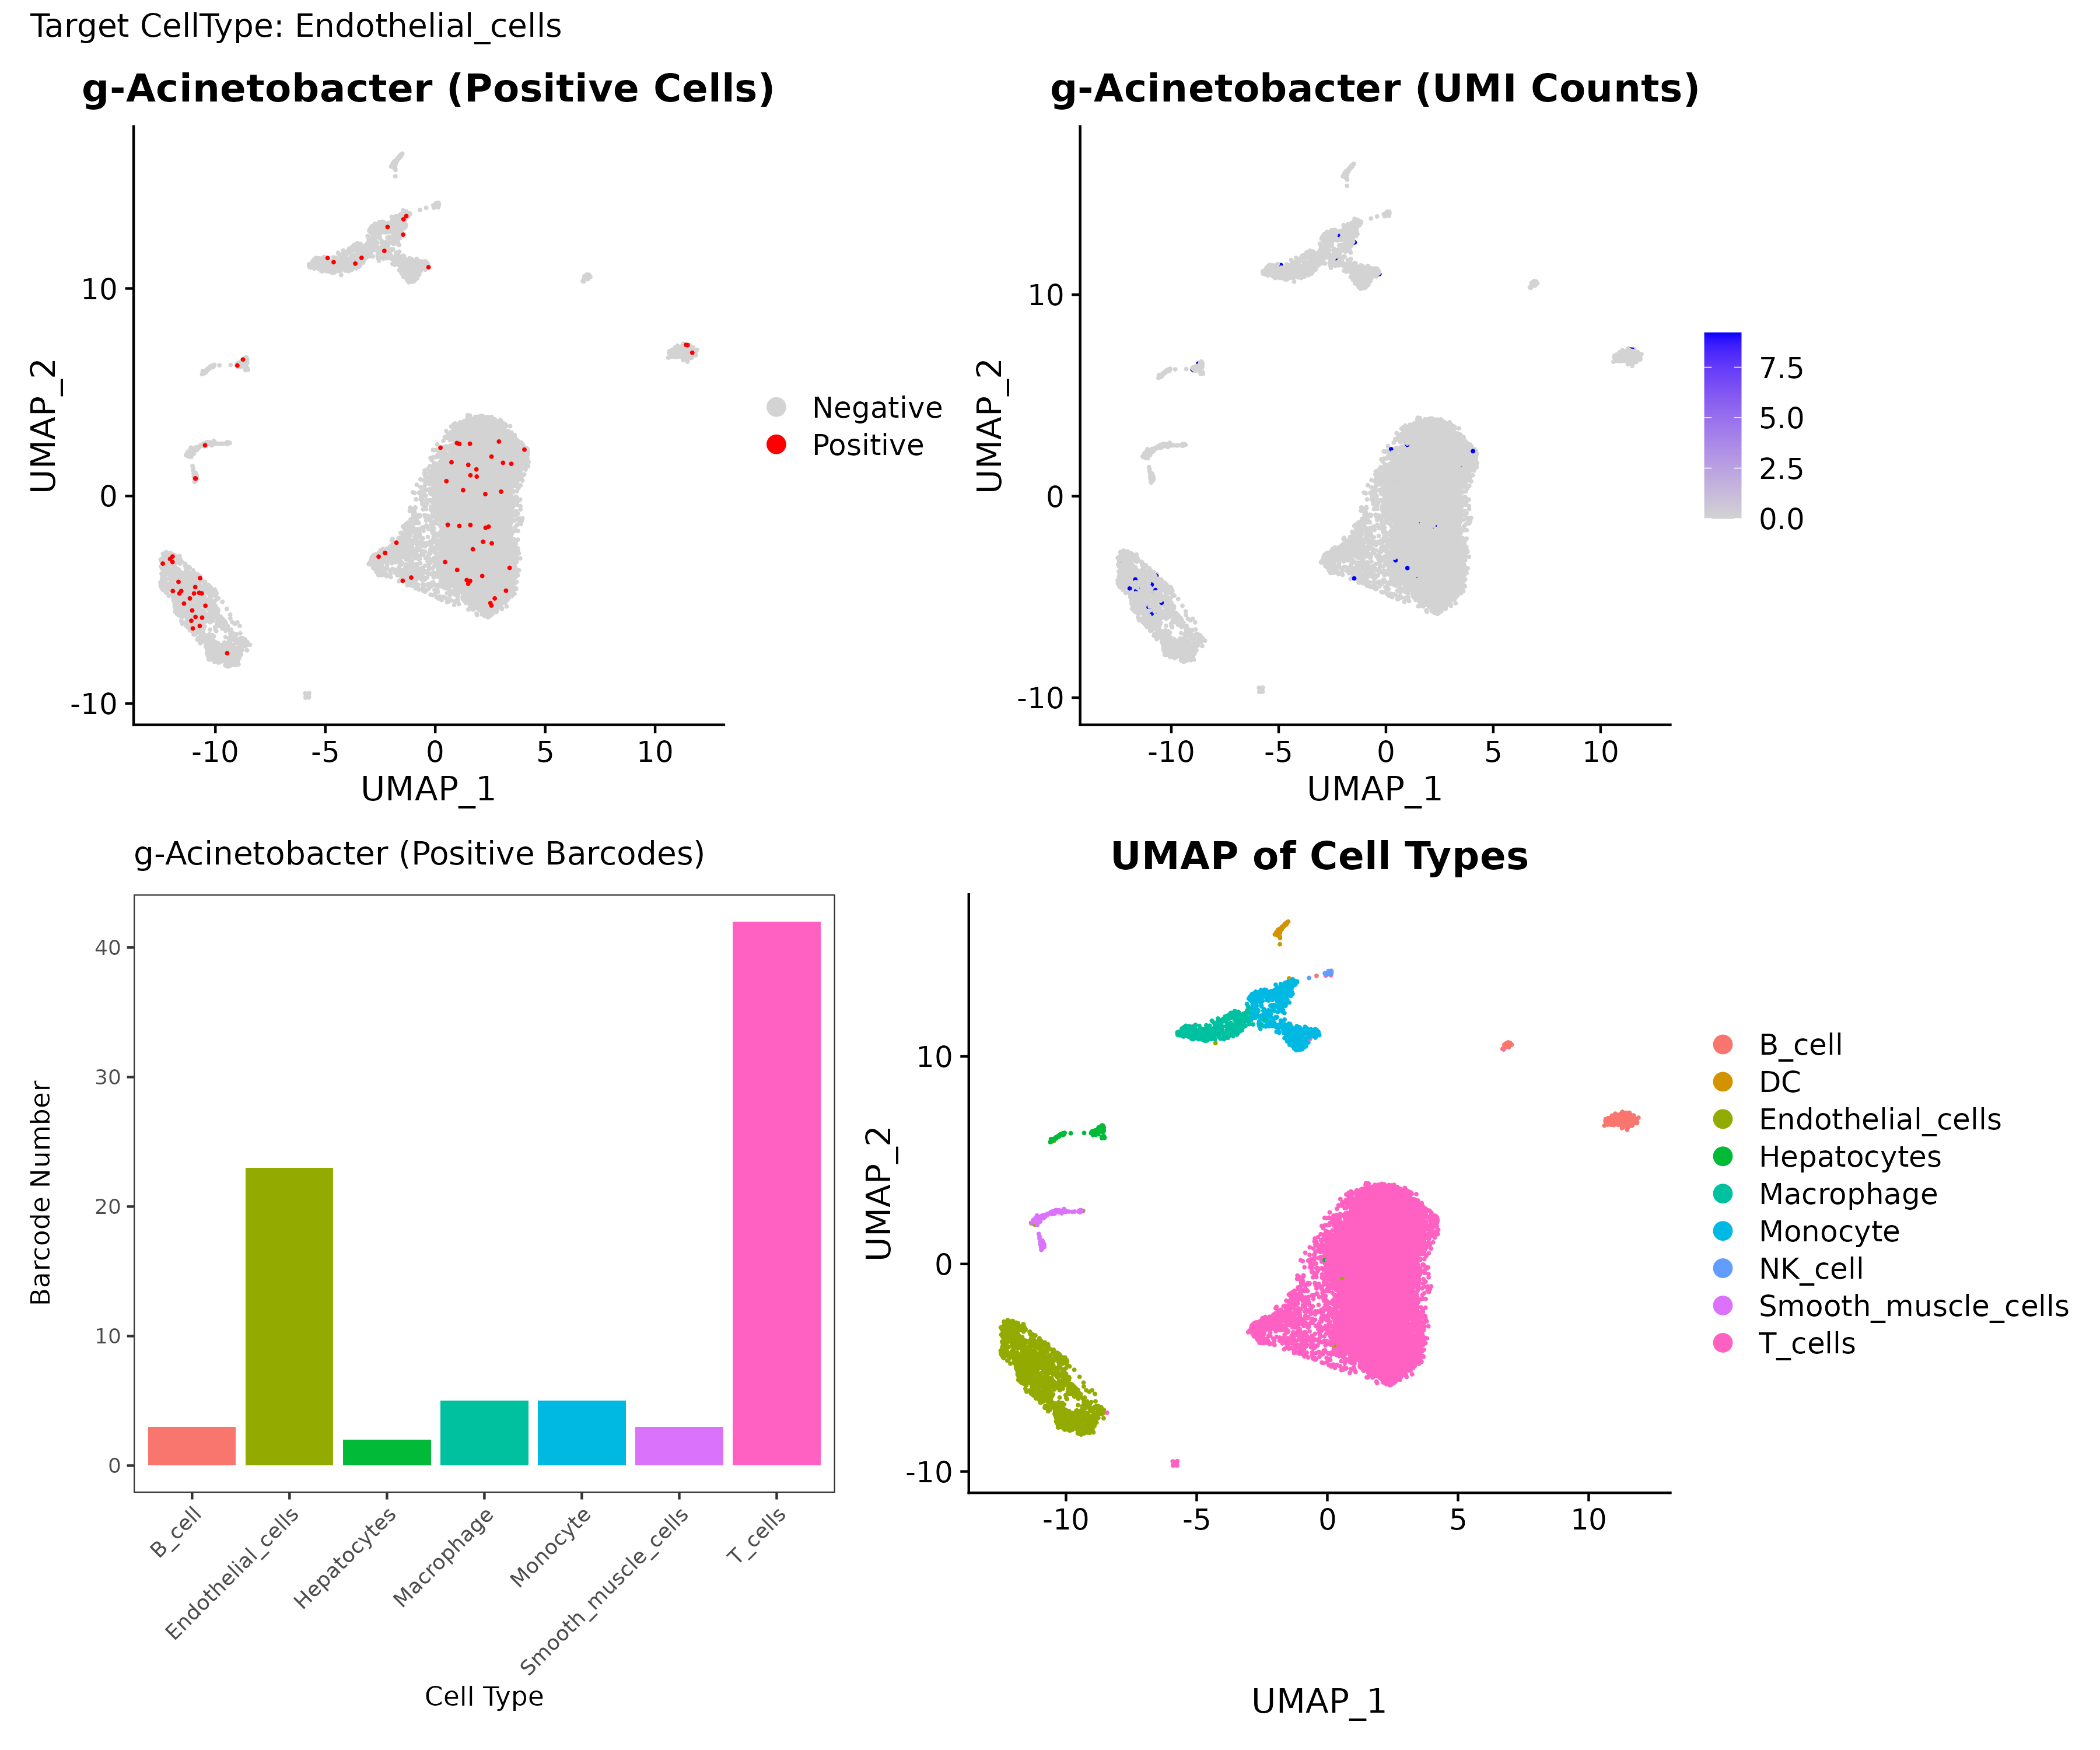
- 图表解读:针对 Fisher 精确检验筛选出的显著富集菌进行验证展示,包含四个子图:上方左图,该目标菌的阳性/阴性细胞分布(红色为阳性,灰色为阴性);上方右图,该目标菌的单细胞 UMI 表达量分布(颜色越红表示丰度越高);左下角,该菌在各细胞群中的阳性细胞数柱状分布;右下角,宿主细胞群的整体 UMAP 背景图。
- 分析要点:结合右下角宿主 UMAP 背景,通过上方两图可直观评估目标菌在特定靶细胞区域的聚集程度与丰度强弱;左下角柱状图提供了阳性细胞绝对数量的量化支撑。综合以上信息可立体验证微生物的侵染偏好性。该图中验证的核心菌与上述丰度差异 DotPlot 中的候选菌取并集,共同作为后续关联分析的核心微生物集。
2.2 靶细胞内微环境受微生物侵染的影响
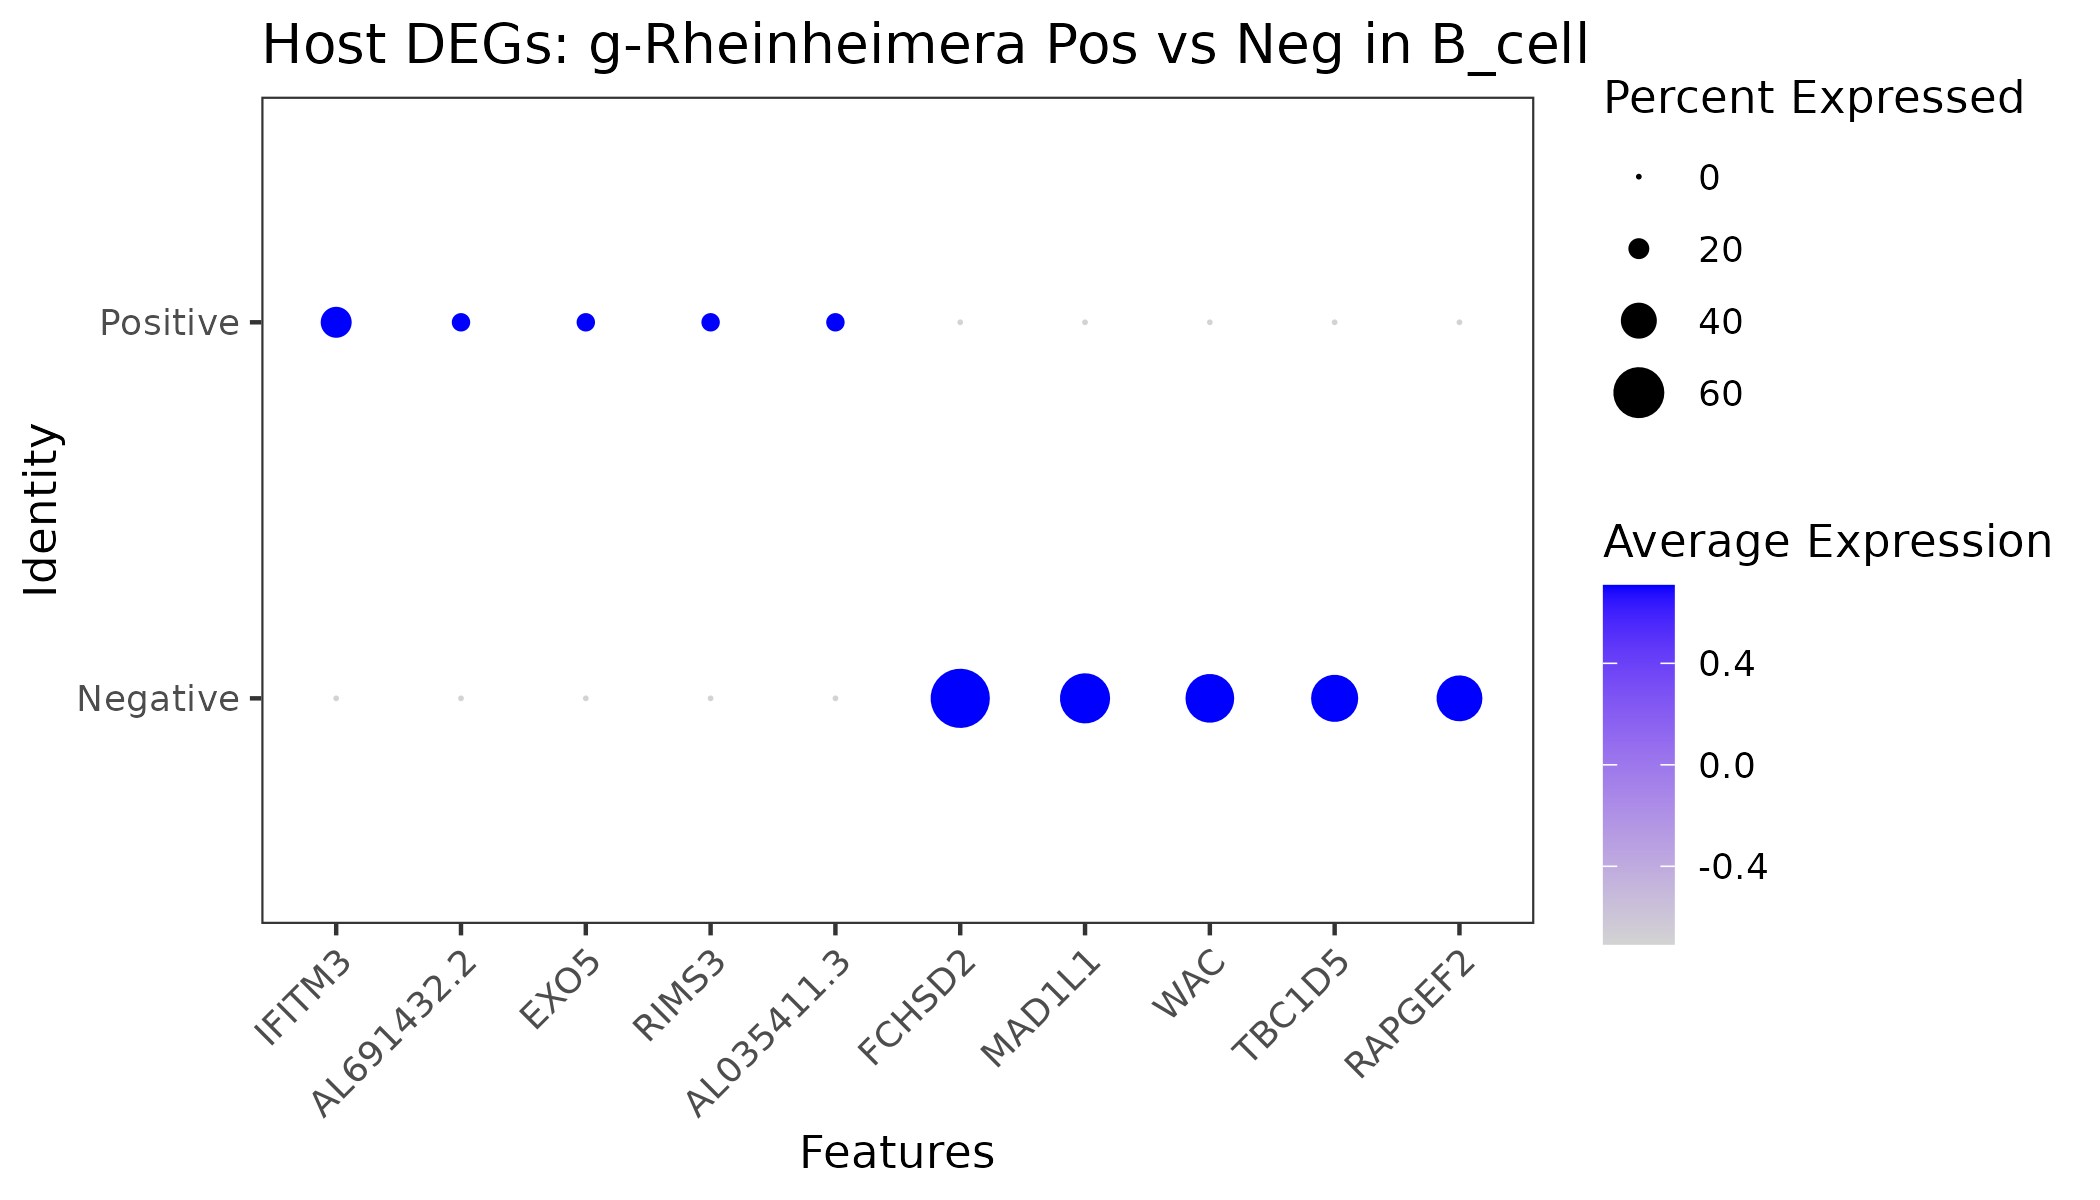
- 图表解读:横轴为带菌(阳性)与未带菌(阴性)细胞之间的差异表达基因(DEGs),纵轴为分组对比标签。点的大小代表该基因在对应分组中的表达比例(即有多少比例的细胞表达该基因),颜色深浅代表平均表达量(颜色越蓝表示表达量越高)。
- 分析要点:重点关注在阳性细胞中特异性高表达的基因——这些基因直接反映了微生物侵染后宿主细胞转录状态的即时响应,是理解微生物-宿主互作机制的关键切入点。
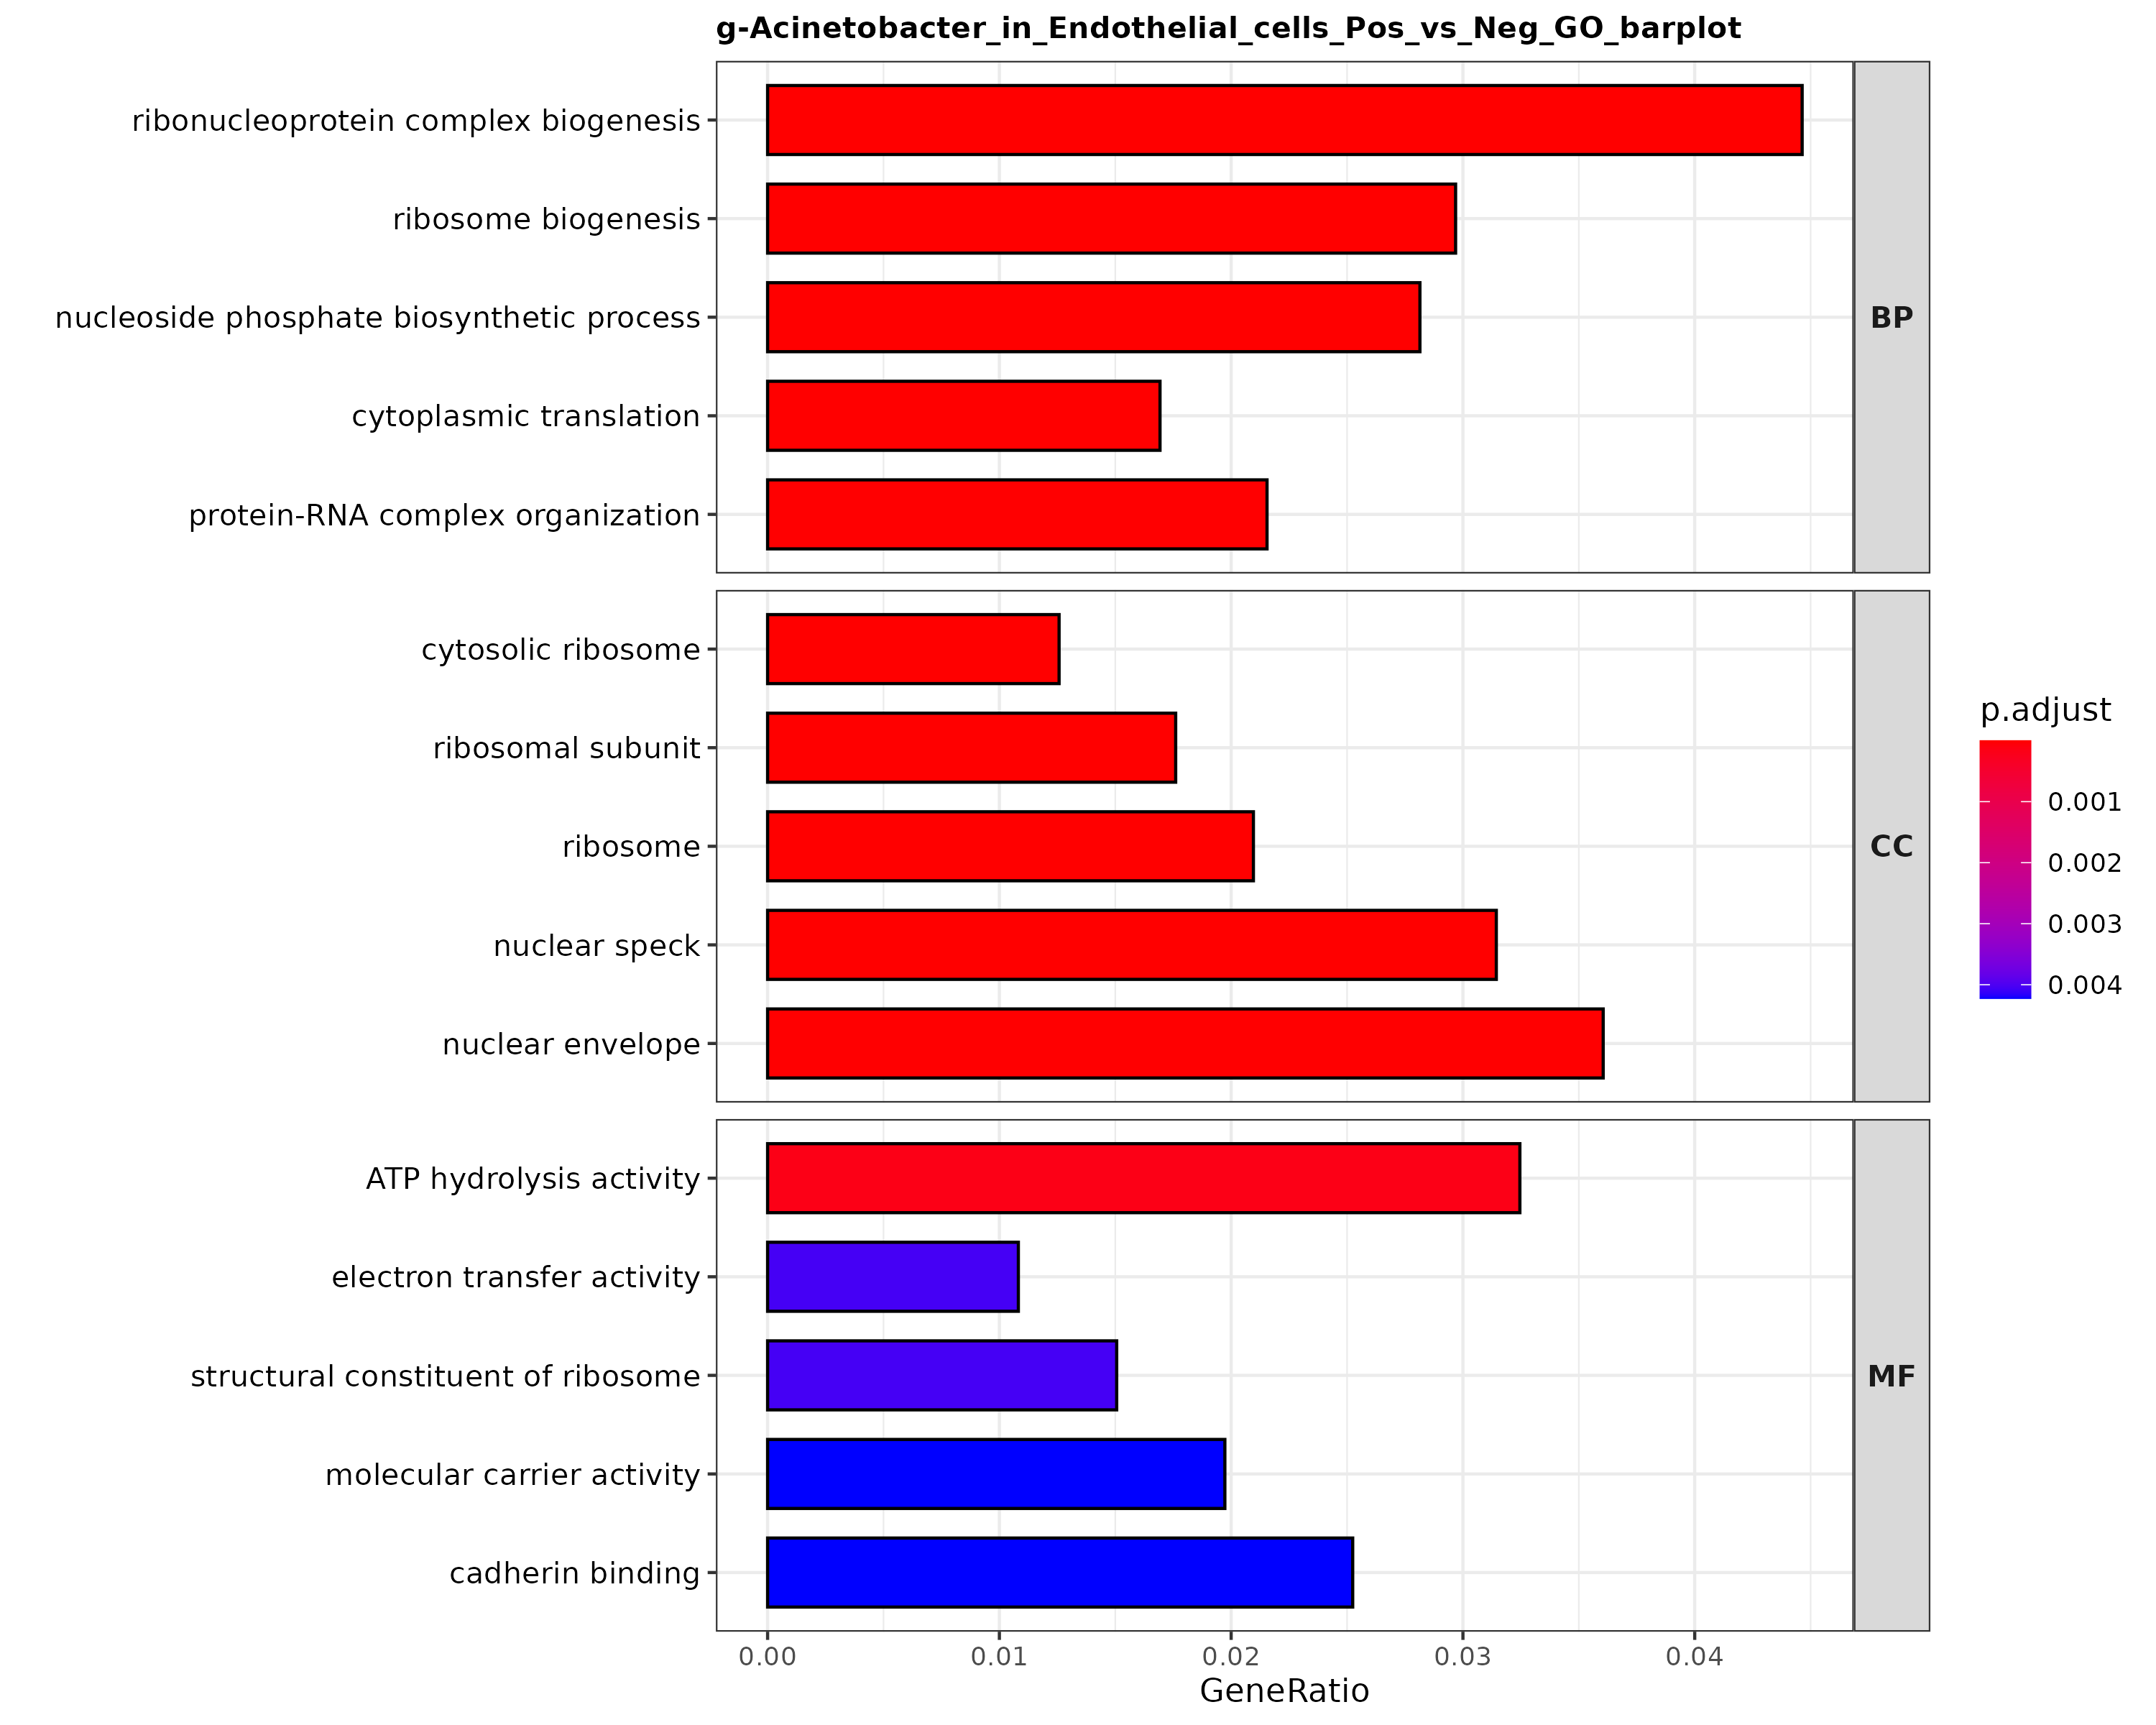
- 图表解读:横轴为 GeneRatio(富集到该通路的差异基因数/总差异基因数),纵轴为 GO 生物学通路名称。条形颜色反映校正后的显著性(p.adjust),颜色越红表示富集显著性越高。
- 分析要点:重点观察显著富集的通路是否集中于免疫应答、炎症反应、代谢重编程、细胞增殖/凋亡等与微生物感染密切相关的基础生物学过程,从而推断带菌状态对宿主细胞功能的潜在影响方向。
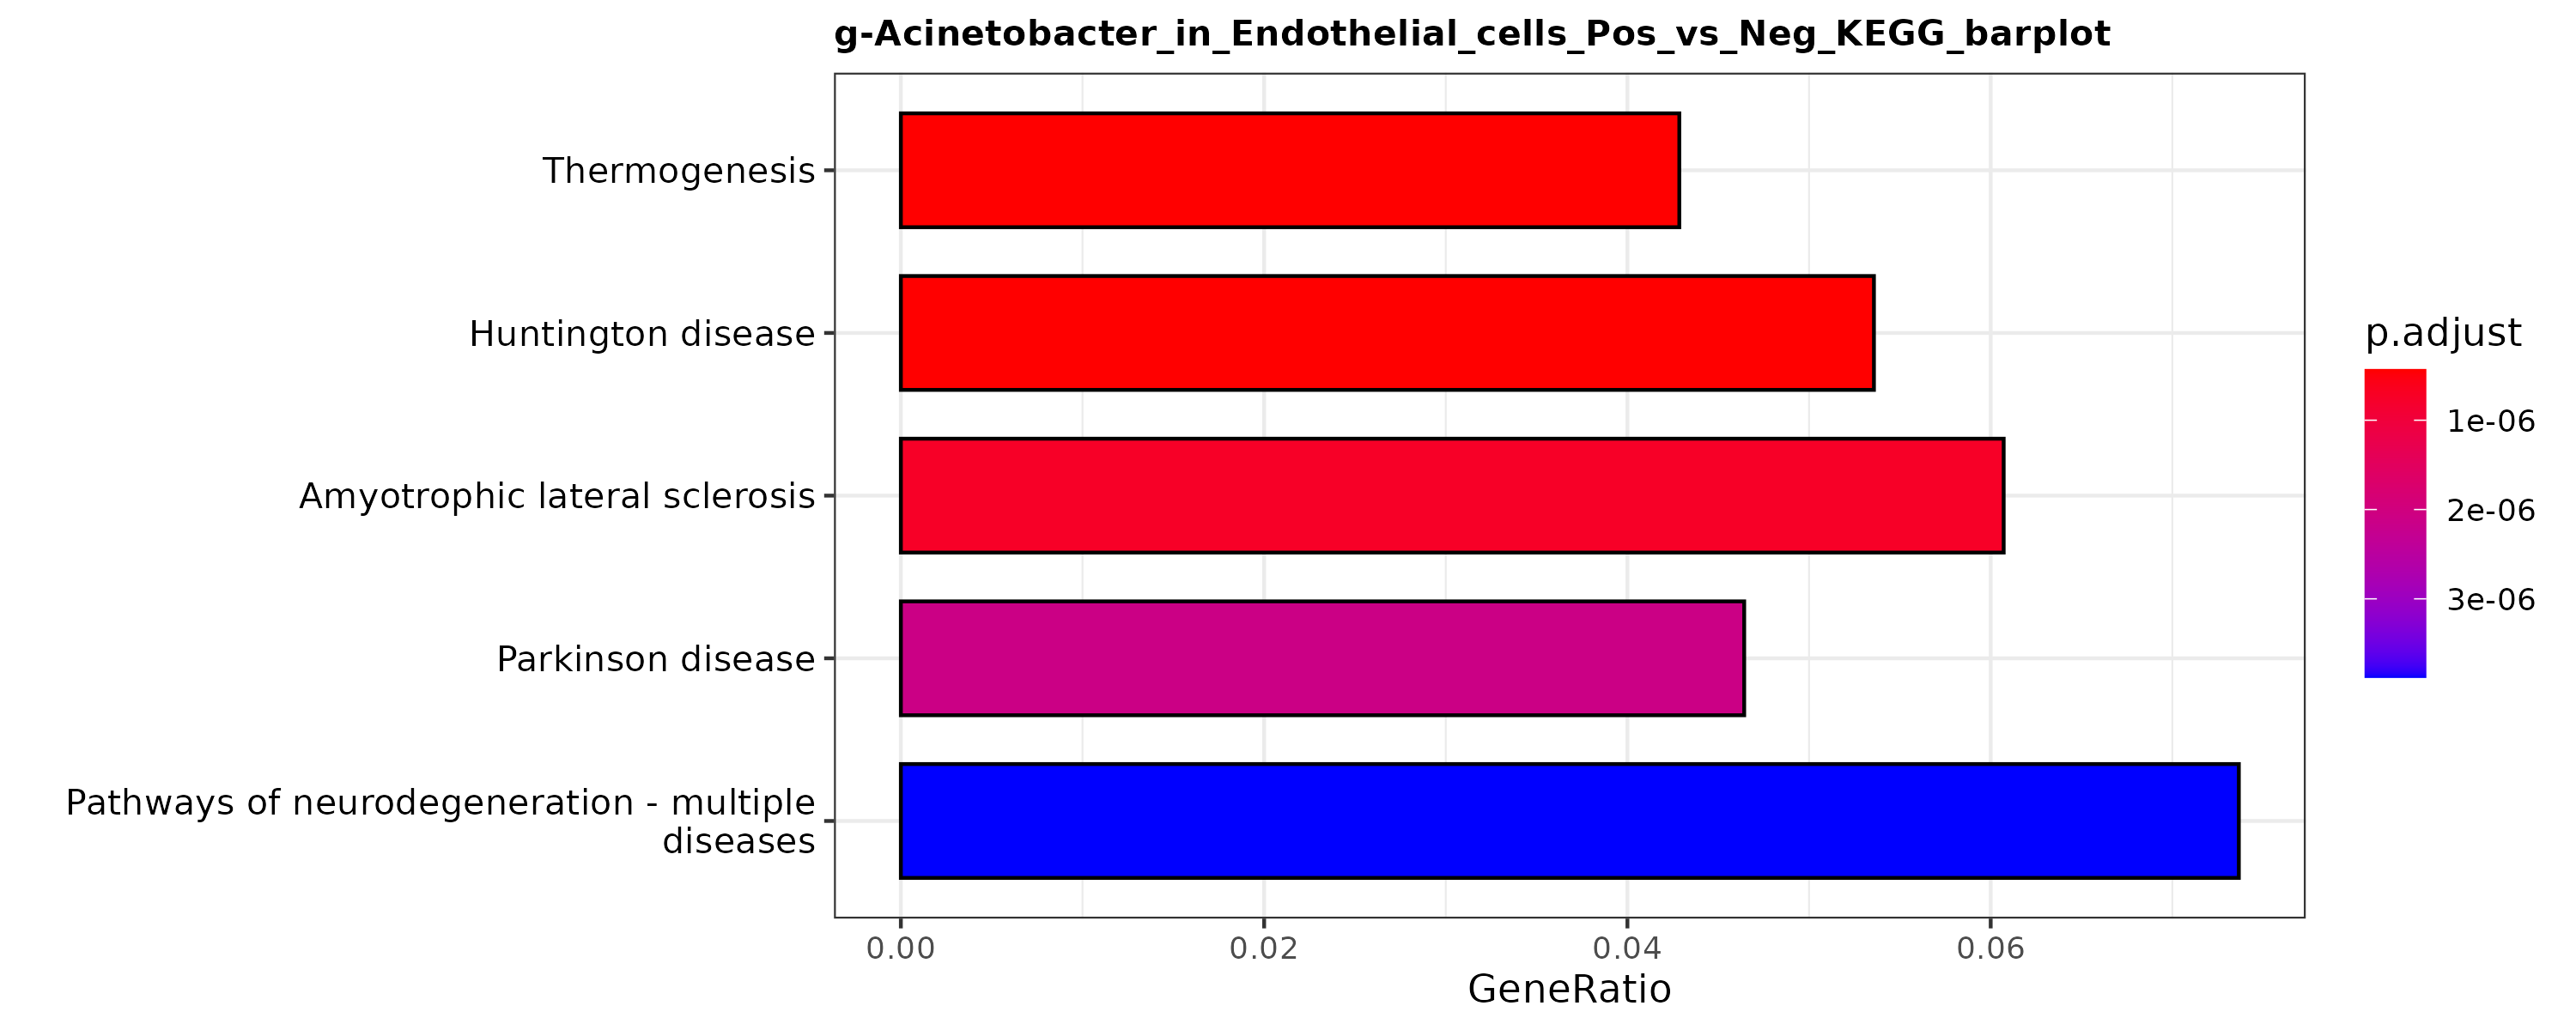
- 图表解读:横轴为 GeneRatio,纵轴为 KEGG 信号通路名称;条形颜色反映显著性(p.adjust),颜色越红代表富集越显著。
- 分析要点:结合研究的生物学背景,重点关注免疫调控、感染信号、凋亡通路、代谢通路等经典信号转导通路的富集情况,明确微生物侵染影响的具体信号级联反应。
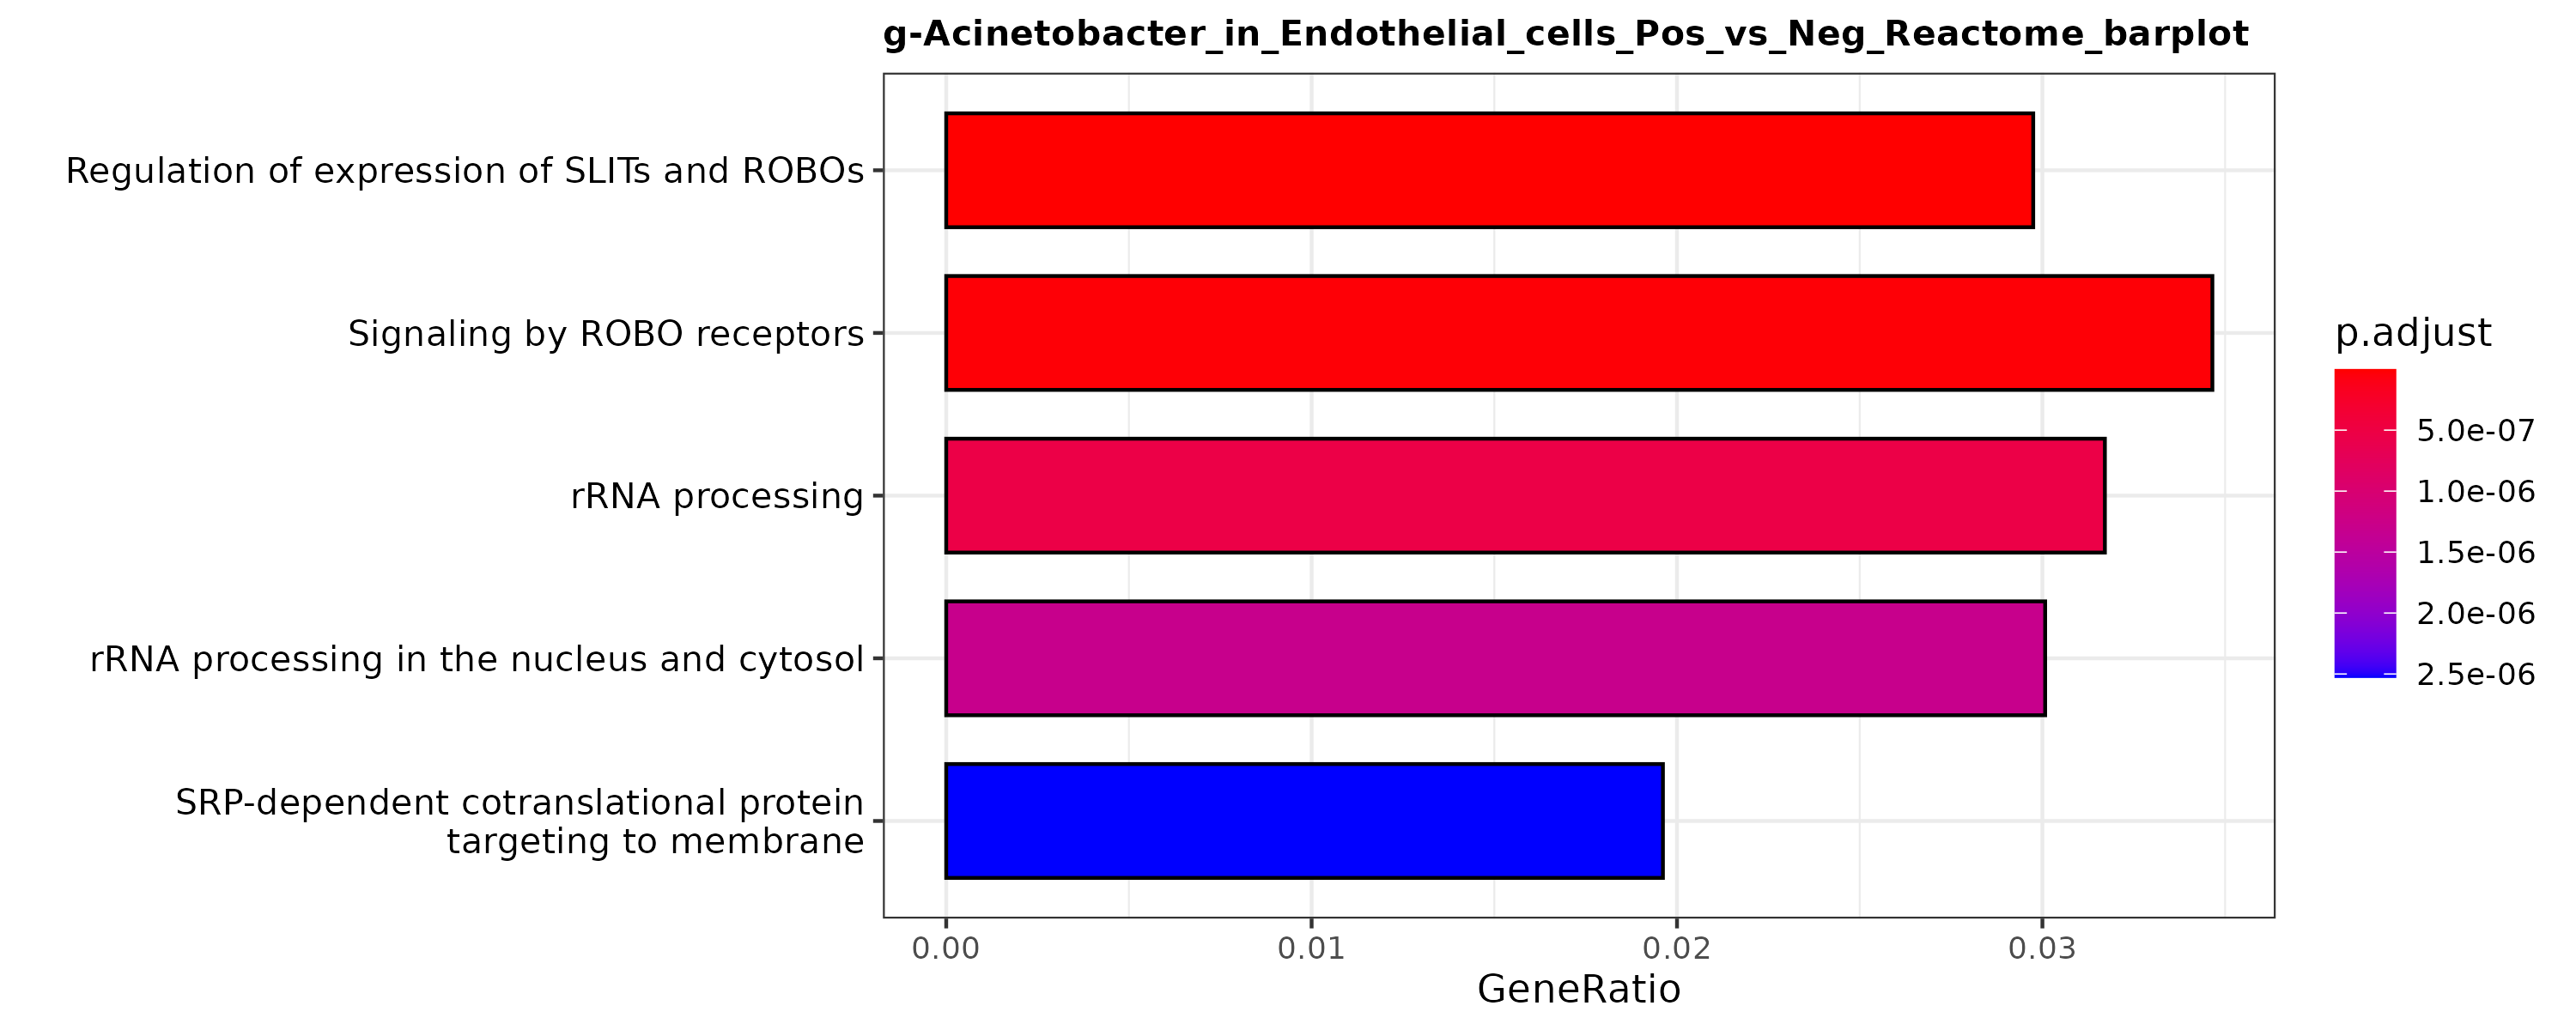
- 图表解读:横轴为 GeneRatio,纵轴为 Reactome 信号通路名称;条形颜色反映显著性(p.adjust),颜色越红代表富集越显著。
- 分析要点:Reactome 数据库通路注释更为精细,可与 GO/KEGG 结果互相印证。同样重点关注与免疫反应、炎症、凋亡、代谢等生物学背景相关的信号通路,形成完整的功能机制证据链。
2.3 组间微环境变化与核心菌丰度的协同关系(分组模式)
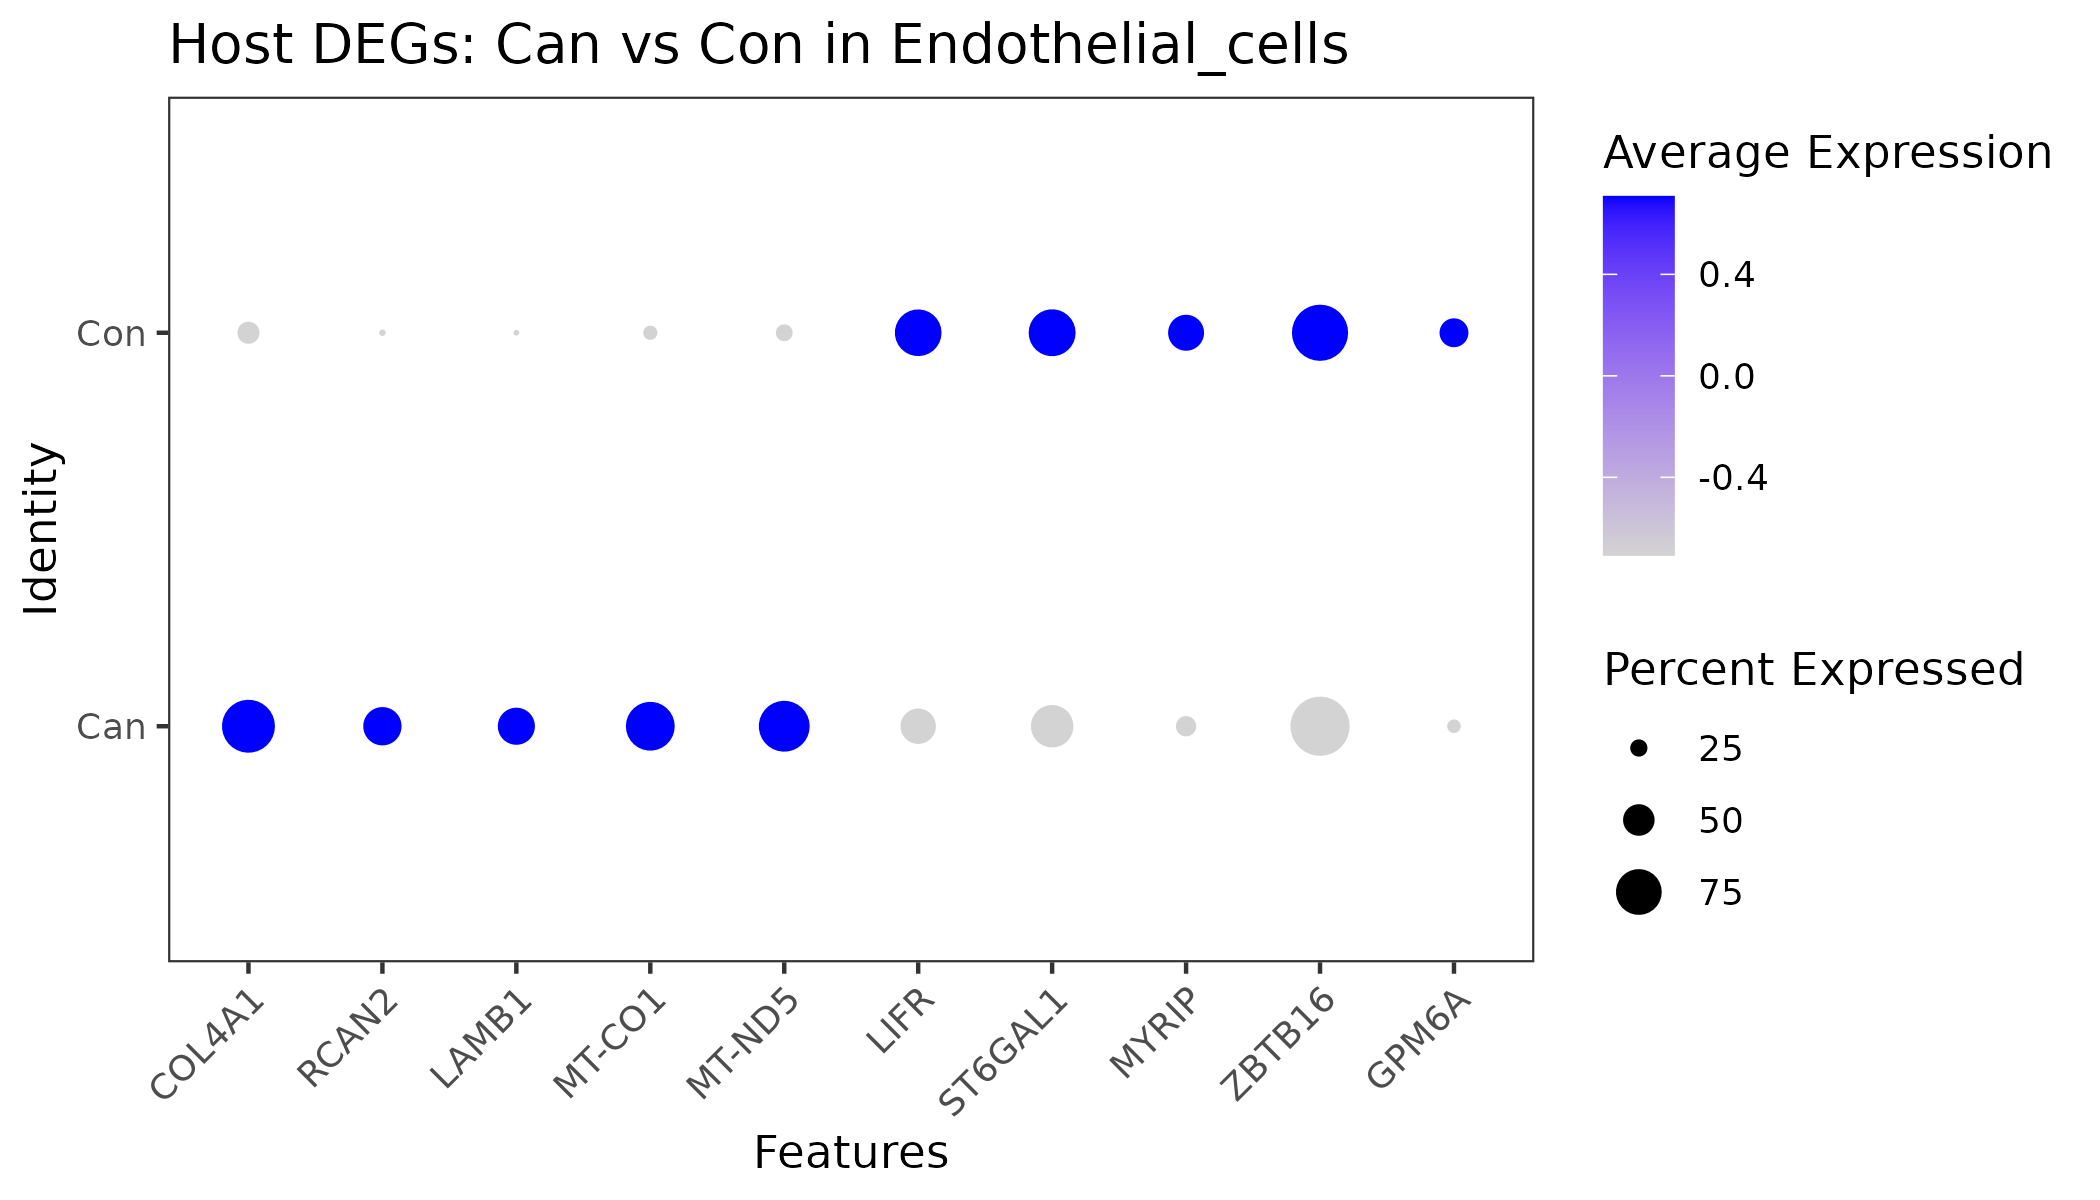
- 图表解读:横轴为疾病组与对照组之间的宿主差异表达基因(DEGs),纵轴为实验分组标签。点的大小代表该基因在对应分组中的表达比例,颜色深浅代表平均表达量(颜色越蓝表示表达量越高)。
- 分析要点:横向比较同一基因在不同分组中的点大小与颜色变化,直观判断该基因在疾病状态下的表达趋势(上调或下调),从而推测靶细胞微环境转录谱是否发生了具有生物学意义的系统性演化。
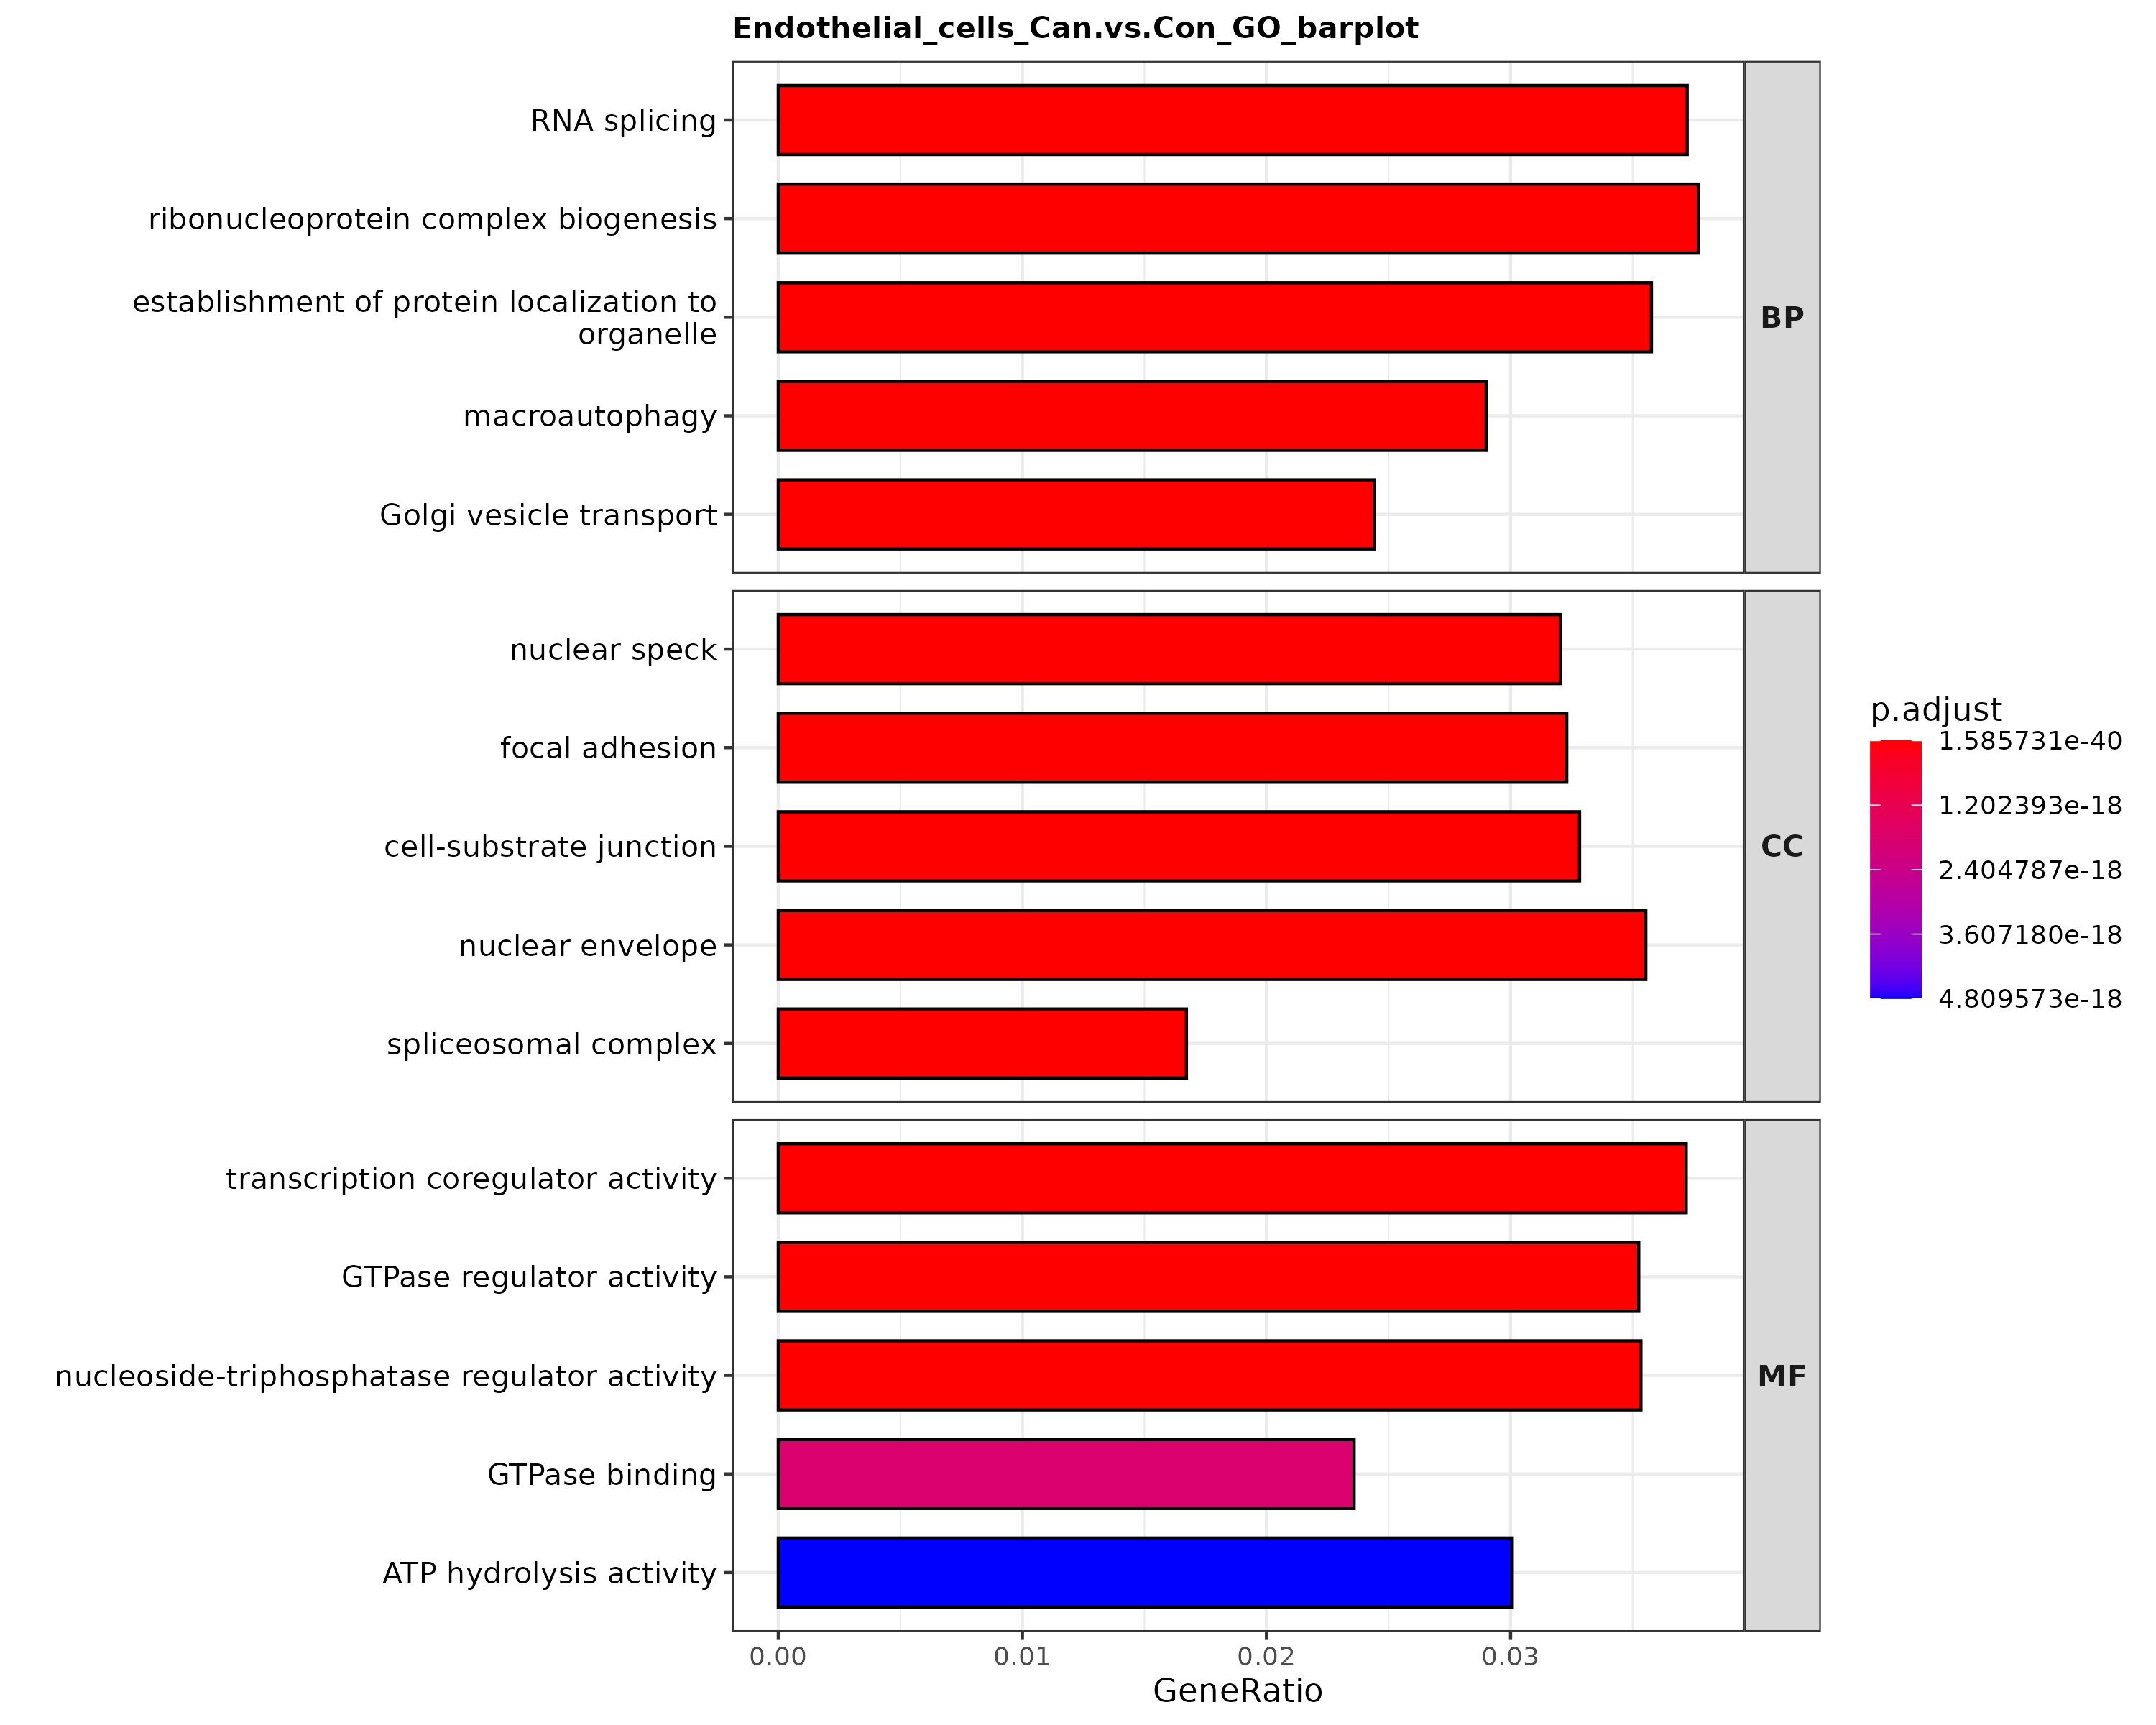
- 图表解读:横轴为 GeneRatio,纵轴为 GO 生物学通路名称;条形颜色反映富集显著性(p.adjust),颜色越红代表富集越显著。
- 分析要点:用于从宏观层面评估疾病状态下宿主细胞群的整体功能变化方向。结合 2.2 节中带菌/不带菌的富集结果,可区分哪些功能变化是疾病本身导致的,哪些可能是由微生物侵染驱动的。
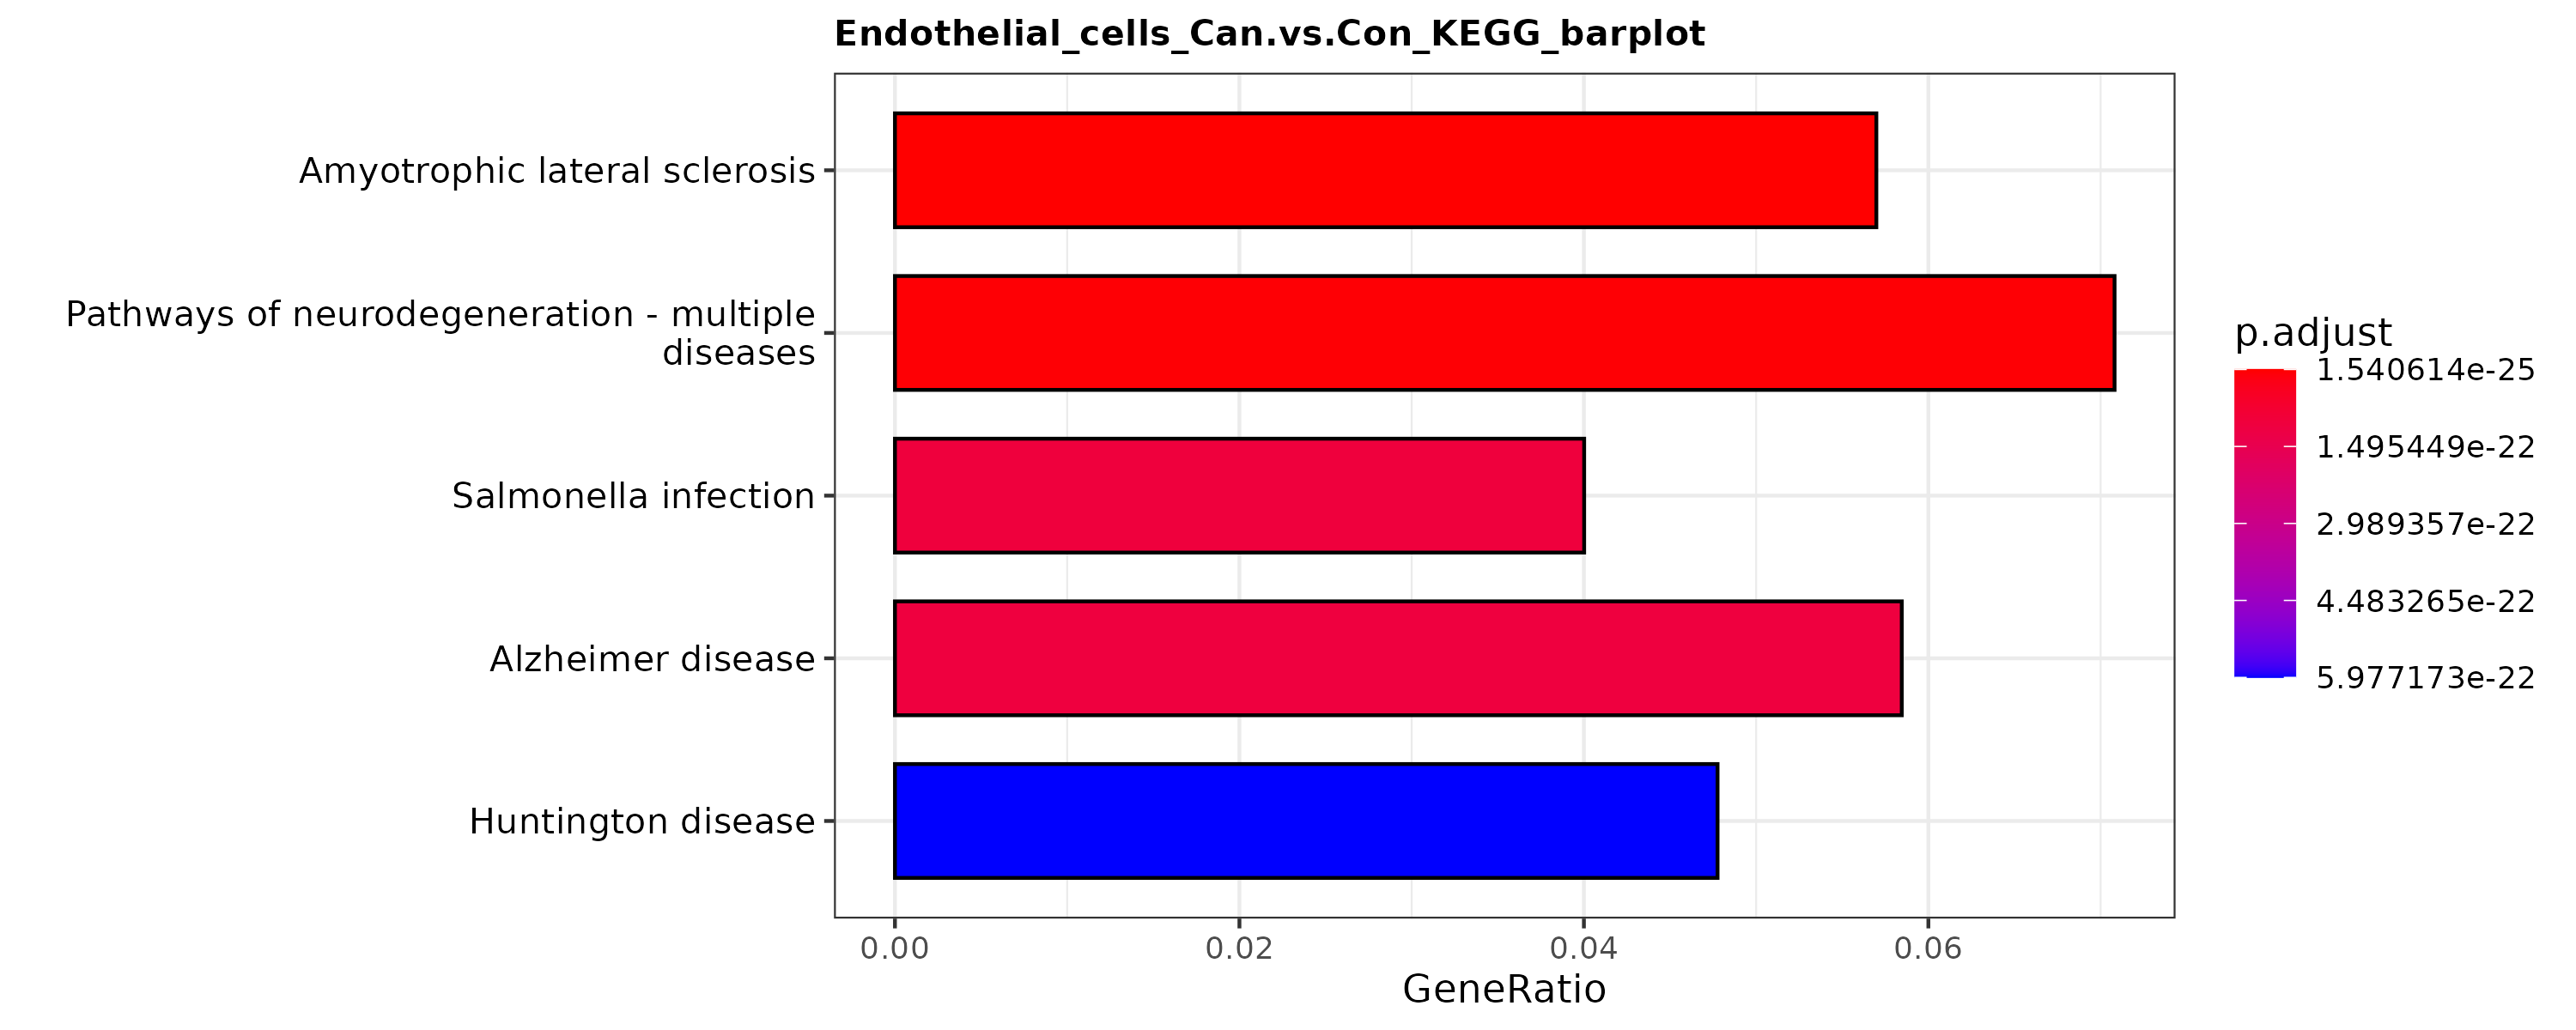
- 图表解读:横轴为 GeneRatio,纵轴为 KEGG 信号通路名称;条形颜色反映显著性(p.adjust),颜色越红代表富集越显著。
- 分析要点:用于从信号通路层面宏观评估疾病状态下宿主细胞群的功能重塑方向。建议与 2.2 节中同靶细胞的阳性/阴性富集结果进行交叉比对。
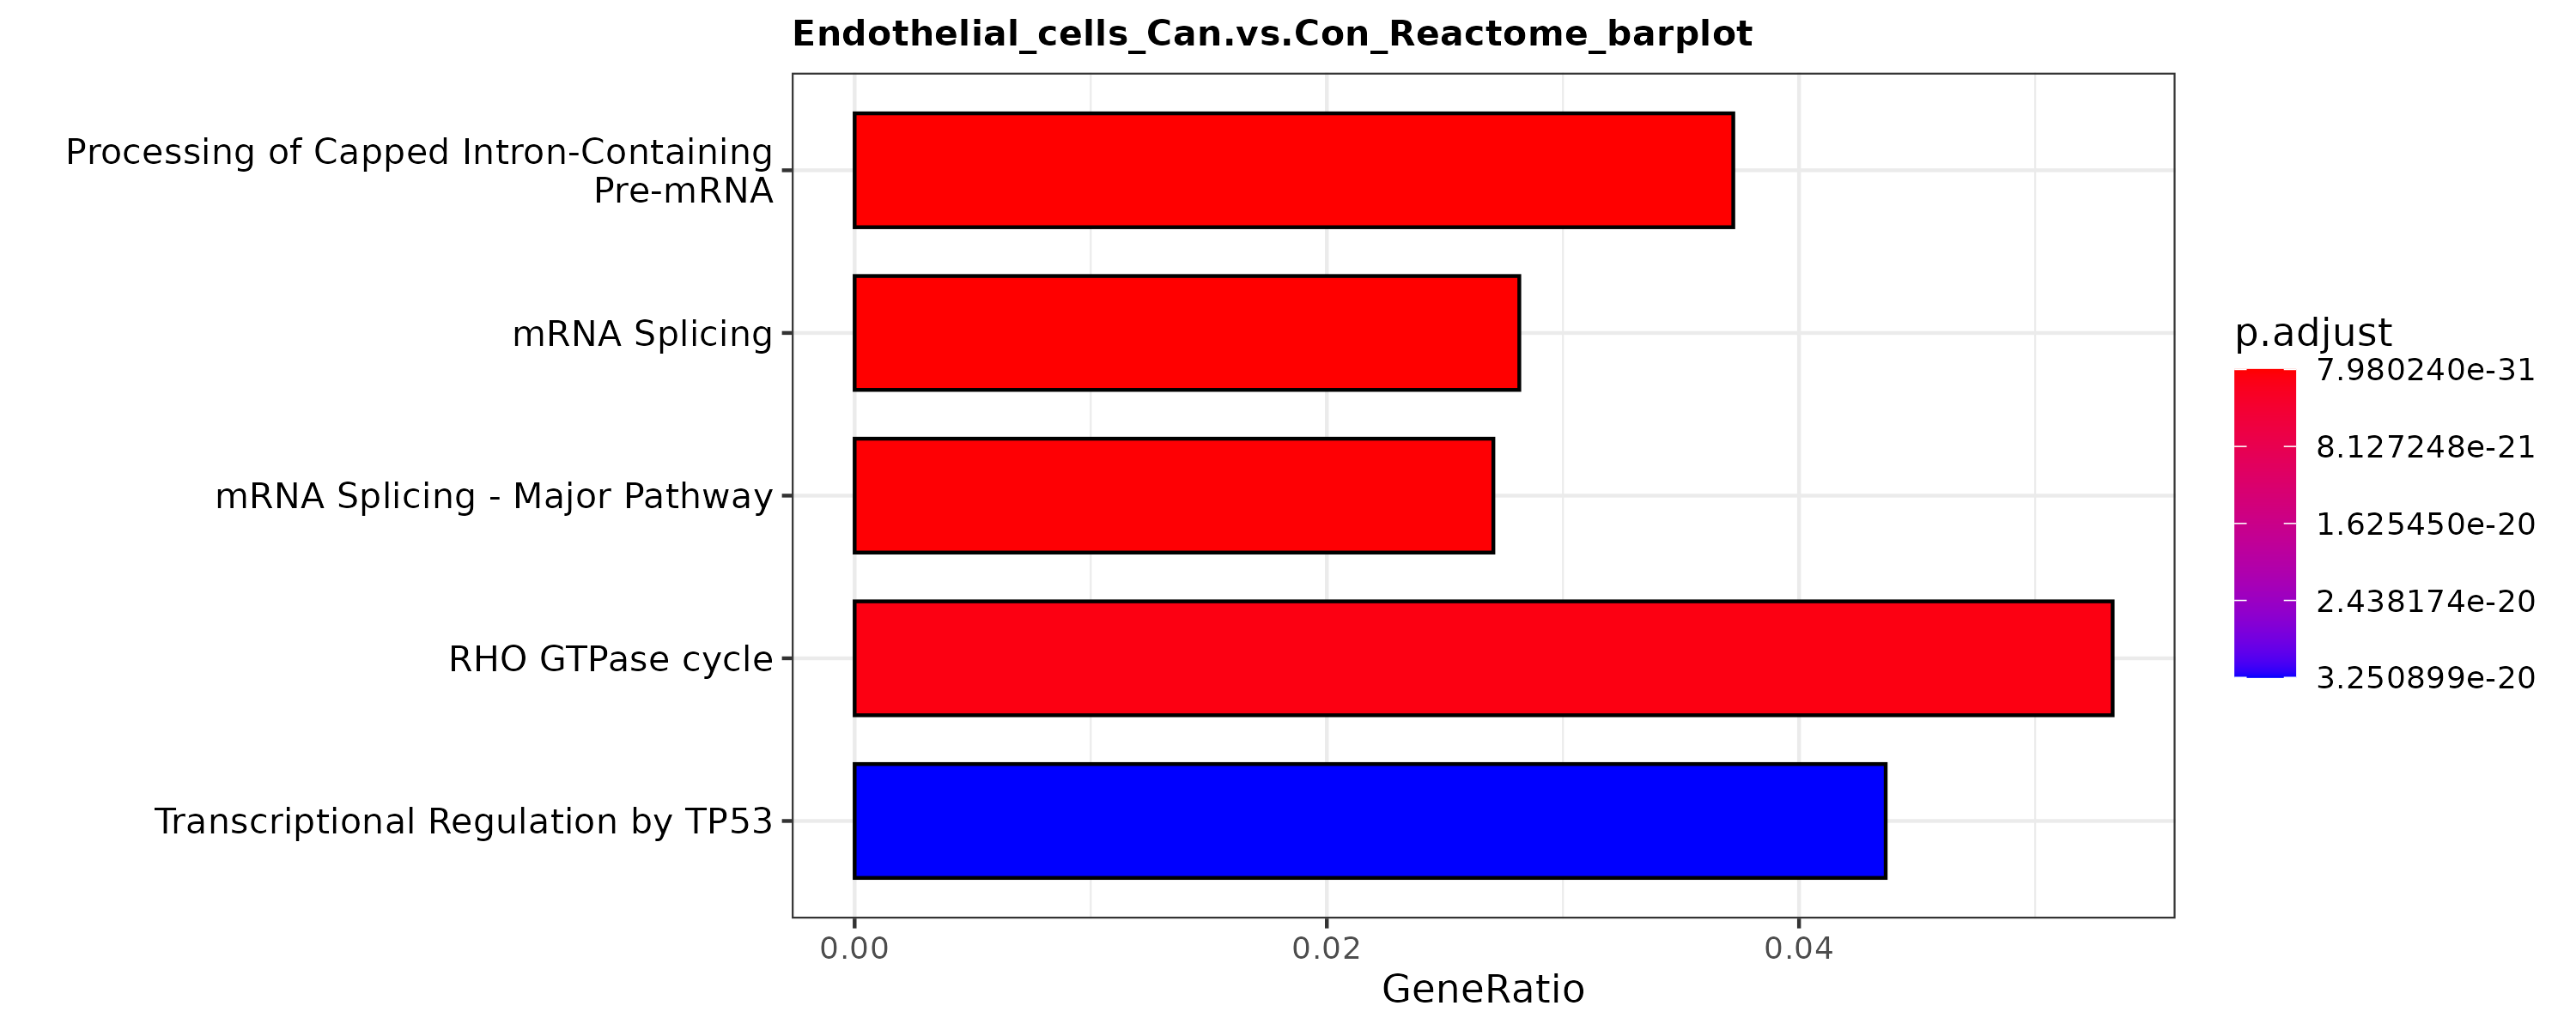
- 图表解读:横轴为 GeneRatio,纵轴为 Reactome 信号通路名称;条形颜色反映显著性(p.adjust),颜色越红代表富集越显著。
- 分析要点:进一步从精细通路注释层面验证疾病状态下的功能变化趋势,与 GO / KEGG 结果形成三位一体的功能富集证据体系。
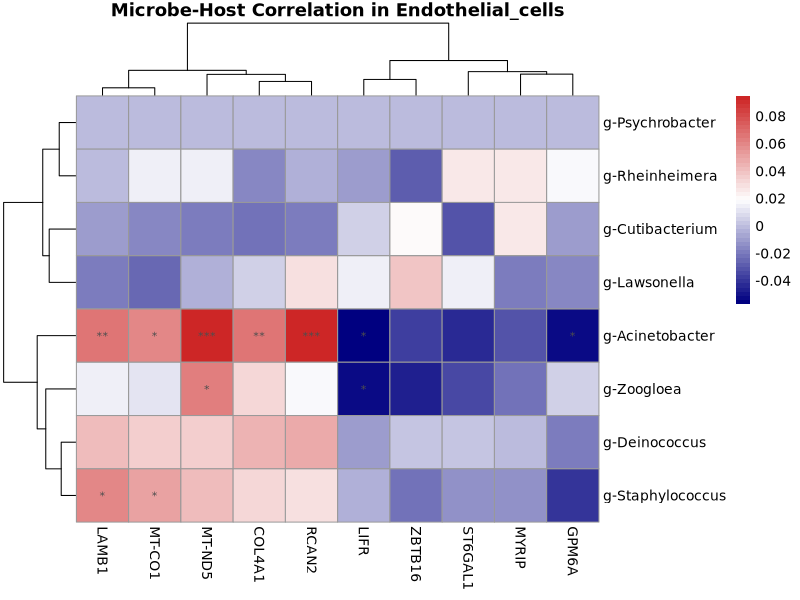
- 图表解读:横轴为组间筛选出的宿主差异表达基因,纵轴为候选核心微生物。色块颜色表示相关性方向与强度:红色代表正相关,蓝色代表负相关,颜色越深表示相关性越强;星号(*)标注统计学显著的相关对。
- 分析要点:优先锁定颜色深且带有星号标注的色块——这些代表核心微生物丰度波动与宿主关键基因表达变化之间存在统计学显著的协同变化关系,可为后续的机制验证实验提供直接的候选靶标基因-微生物对。
3. 结果文件列表
主要结果将按分类层级(level,如 genus/)输出。
| 目录/文件 | 内容说明 |
|---|---|
genus/global/ | 全局基础统计图表与表格。包含所有细胞维度的菌群构成堆叠图、整体 UMAP 分布概览、top菌UMAP分布图及细胞阳性率/丰度统计表。 |
genus/celltype/ | 按细胞类型分类的基础统计结果。包含不同细胞亚群间的群落构成对比图、分亚群的 2x2 UMAP 图、top菌UMAP分布图及对应的详细统计表格。 |
genus/sample/或者genus/group/ | 按样本或实验分组分类的基础统计结果。包含各样本或分组的微生物相对丰度堆叠图、对应维度的 2x2 UMAP 概览、top菌UMAP分布图及统计汇总表。 |
genus/diff_enrich/1_Core_Microbe_Panel | 核心微生物筛选结果。包含基于丰度差异分析和 Fisher 精确检验算出的核心菌结果表及可视化图表(差异菌 DotPlot、Fisher 2x2 图)。 |
genus/diff_enrich/2_Direct_Infection_Effects | 靶细胞内微环境受微生物侵染的影响。包含阳性细胞与阴性细胞之间的宿主转录组差异(DEGs)表格及对应的 GO/KEGG/Reactome 通路富集结果。 |
genus/diff_enrich/3_Microenvironment_Coalteration | (仅分组模式生成)组间微环境变化与核心菌丰度的协同关系。包含组间宿主差异基因表、对应的 GO/KEGG/Reactome 通路富集结果及相关性热图。 |
genus/bac_list/ | (仅在指定了目标菌列表时生成)目标菌的定向统计结果。包含针对指定候选菌生成的专属 2x2 UMAP 分布图及靶向特征统计表格。 |
merged_genus_cloud_matrix.txt | 整合后的多样本单细胞微生物检出矩阵总表,供用户提取进行自定义的下游数据挖掘,可上传云平台-辅助信息-新增标签-上传合并meta使用。 |
注意事项
- 本模块不涉及 16S 原始下机数据的比对与去噪,仅接收上游标准化处理后的单细胞微生物检出矩阵(如
feature_*_cells.tsv)。 - 由于单细胞 16S 矩阵存在天然的稀疏性,部分亚群的差异分析或富集结果可能无法达到统计学显著(即结果为空)。为尽可能保证报告图表的完整性,模块在绘图时采用了兜底展示机制(优先展示显著结果,即
Significant为true,不足时用非显著性结果补齐),仅聚焦显著结果即可。 - 建议分析时引入分组信息(如疾病组 vs 对照组)。相比于单一样本的天然分布,加入分组比较能够显著提升微生物-宿主关联分析(特别是组间微环境变化)的生物学意义与研究价值。
常见问题解答(FAQ)
Q1:为什么输出的差异表格中,部分菌或基因标记了 Significant = FALSE? A:在生成部分分析图表(如气泡图)时,如果达到统计学 P 值阈值的特征不足,模块会根据差异倍数或优势比向下补充部分特征,以保证图表的完整性。查看结果时请以表格中的 Significant 列为主要判断依据,Significant为true代表显著结果,为false代表非显著结果。
Q2:为什么同一个候选核心菌会在两种甚至多种细胞类型中都被标记为显著(Significant = TRUE) A:因为该菌可能具备较广的侵染谱,并非只特异性侵染单一细胞群。只要其在某类细胞中的检出率或丰度在统计学上显著高于背景总体水平,就会在该类细胞中被独立判定为显著富集。
Q3:在 bac_list 中指定了目标菌,但在结果中完全找不到? A:该菌很可能在纳入分析的单细胞层面中未检出,比如样本、细胞类型、level,或者提供的名称拼写没有与矩阵中的菌命名保持一致。
方法
参考资料
[1]Lin NY, Fukuoka S, Koyama S, et al. Microbiota-driven antitumour immunity mediated by dendritic cell migration[J]. Nature. 2025 Aug;644(8078):1058-1068.
[2] Galeano Niño JL, Wu H, LaCourse KD, et al. Effect of the intratumoral microbiota on spatial and cellular heterogeneity in cancer[J]. Nature. 2022 Nov;611(7937):810-817.
[3] Zhou D, Wu C, Li C, et al. SLAMF7 regulates goblet cell mucus production and negatively impacts gut homeostasis and commensalism[J]. Gut Microbes. 2025 Dec;17(1):2527857.